 Nature🤖 AI要約
数千点の古代ゲノム解析が復元したゲルマン・ケルト語の初期移動経路
背景 ヨーロッパの言語地図の起源を解明することは、考古学および言語学における長年の難題であった。インド・ヨーロッパ語族に属するゲルマン語とケルト語は、今日のヨーロッパ全域の文化的基盤を形成したが、文献記録のない先史時代において、これらの言語がどのような集団を経て拡散したのかは未知の領域であった。従来の研究は、地層から出土した土器の様式や金属遺物、地名の比較に依存してきた。物質文化の伝播が必ずしも大規模な人口移動を意味するわけではないため、学界の論争は数十年にわたり平行線を辿ってきた。言語が単なる交易や少数支配層の権力によって広まったのか、あるいは住民集団そのものが移動することで伝播したのかを判別することが困難であったためである。 2010年代以降に発展した古代DNA(ancient DNA, aDNA)解析技術は、遺骨から抽出した遺伝情報によって過去の集団の移動を直接追跡する転機をもたらした。黒海北部の牧畜民集団が青銅器時代初期のヨーロッパへ大量に流入した事実は、すでに解明されている。しかし、青銅器時代後期から鉄器時代へと続く転換期、すなわちゲルマン語とケルト語の初期形態が分岐していた時期の遺伝的力学は、依然としてベールに包まれていた。特定の遺跡から発掘された数十のサンプルだけでは、大陸全域の微細な人口の流れを統計的に立証することが困難であったからである。 主な発見 国際共同研究チームは、ヨーロッパ全域の数百の遺跡から発掘された数千体の遺骨のゲノム配列を解読し、膨大な古代ゲノム地図を完成させた。解析対象には、青銅器時代中期から鉄器時代、ローマ化以前の時期まで、ヨーロッパ大陸の各地に生息していた人類のサンプルが網羅されている。研究チームは、一塩基多型(Single Nucleotide Polymorphism, SNP)マイクロアレイと標的遺伝子キャプチャ配列解析技術を併用することで、劣化した試料からも高解像度のゲノムデータを復元することに成功した。 解析結果は明快であった。初期ケルト語圏とゲルマン語圏の拡散の背後には、明確に区別される大規模な人口移動が実在したことが確認された。紀元前1000年頃から中欧および西欧へと広がっていった特定の遺伝的構成要素は、ハルシュタットおよびラテン文化に代表される初期ケルト文化圏の地理的軌跡と正確に一致する。移動集団は既存の青銅器時代先住民と広範囲に混ざり合い、言語と埋葬文化を定着させた。 北欧のユトランド半島およびスカンジナビア南部一帯では、これとは明らかに異なる遺伝的シグナルが捉えられた。青銅器時代後期の北欧文化圏の住民の遺伝的特徴が、鉄器時代初期にかけて南および西へと急激に膨張した様相を示している。これは文献のみで伝えられてきた初期ゲルマン部族の移動経路と一致する。単なる文化交流ではなく、数世代にわたる人口集団の物理的な拡散が、初期ゲルマンおよびケルト語族の地理的境界を描き出していったのである。 意義と展望 本研究は、言語学と考古学の長年の仮説を、遺伝学的な実測データによって明快に検証したと評価されている。数千点に及ぶ大規模な古代ゲノムサンプルを精密な統計モデルと結合させることで、先史時代の人口移動の時期と規模を、誤差範囲を絞って測定することに成功した。古人類ゲノム学が、単なる血統追跡を超えて、古代言語の時空間的な変遷史を復元するための核心的な解析ツールとして定着した姿を示している。 ただし、慎重な解釈を要する課題も存在する。言語は生物学的な遺伝子のように物理的に複製される物質ではないため、遺伝的痕跡と言語使用を単純に一対一で等置することは困難である。遺伝的な流入を伴わずに文化的影響によって言語のみが受容された特殊な事例や、逆に人口の混血が起こったにもかかわらず土着語が生き残った地域を明らかにする精密な研究が、今後不可欠である。研究チームは、地中海沿岸および東欧のサンプルを大幅に拡充し、古気候の変動記録と結合させることで、人口の大移動を誘発した環境要因を究明する後続作業に着手する計画である。
💡 超大規模な古代DNAシーケンシング・パイプラインと、微量・劣化した試料の復元技術は、法医学およびゲノム解析産業に即時的な有用性を提供する。数千年間風化した試料から微量の完全な塩基配列を抽出し、現代人の汚染DNAを統計的に分離するバイオインフォマティクス・アルゴリズムは、未解決事件の白骨死体の身元確認や、大規模災害現場における遺体鑑定の精度を飛躍的に向上させる。ゲノムデータベース企業は、古代人口集団間の混血の軌跡データを活用することで、消費者向け遺伝子検査(DTC)サービスの民族・地理的な祖先解析の解像度を細分化できる。希少疾患の遺伝変異の起源の時期や自然選択圧を追跡することで、現代人類の免疫反応の違いや代謝疾患の脆弱性を解明する、集団ゲノム学的な新薬ターゲット発見プラットフォームへと拡張が可能である。
 Nature🤖 AI要約
数千人の古代人のゲノム地図から復元されたケルト・ゲルマン語のの大移動とヨーロッパ形成史
背景 インド・ヨーロッパ語族の起源と拡散経路は、考古学および言語学界において長年続く代表的な論争点であった。ユーラシア・ステップ地域の牧畜民集団が青銅器時代のヨーロッパへ大量に移住した事実は先行研究で確認されているが、その詳細な枝分かれであるケルト語派とゲルマン語派が、正確にいつ、どのような経路を経て分岐したのかは、依然として未知の領域であった。考古学的な発掘遺跡から回収された土器や金属遺物、言語学的な比較再建研究のみでは、人口集団の物理的な移動と文化・言語の伝播との間の明確な因果関係を立証することが困難であったためである。 こうした限界を克服するため、近年の古ゲノム学研究チームは、古代の遺骨から抽出された古代DNA(ancient DNA, aDNA)を分析する手法へとアプローチを転換した。広大な時空にわたる人類遺骨の全ゲノム解析は、遺跡の物質文化の変化が単なるアイデアの交流であったのか、あるいは実際の人口流入に伴う血統の入れ替わりであったのかを見極める精密なツールとして定着している。 主な発見 国際共同研究チームは、ヨーロッパ全域に及ぶ数千人に達する古代人のゲノムを高解像度で分析し、大規模な人口移動の軌跡を復元した。これは、青銅器時代後期から鉄器時代へと移行する転換期の西ヨーロッパおよび中ヨーロッパ一帯で見られた、急激な遺伝的父系・母系構成の変化を追跡した結果である。 分析の結果、ケルト語使用者集団と密接に関連する遺伝的マーカーは、紀元前1千年紀の初めにフランス、ブリテン諸島、イベリア半島北部へと拡散した特定の血統集団と明確に重なっていることが判明した。一方、初期ゲルマン語形成の基盤となった北欧スカンジナビアおよびバルト海沿岸の集団は、ステップ由来のゲノム比率を維持しつつも、独自の遺伝的隔離性を長期間保持していた様相を示した。 研究チームは、局地的な交流に留まらず、数世紀にわたって蓄積された移動の波が、ヨーロッパの主要な言語地図を再編したことを実証データによって解明した。過去に学界の一部で提起された「少数のエリート支配層による文化強制仮説」とは異なり、広範囲にわたる男女の性比バランスを伴う大規模な人口移動が、言語交代の直接的な原動力であったことを確認したことになる。 意義と展望 数千人規模のaDNAデータベースは、言語学、考古学、遺伝学が融合した複合的な歴史生物学の可能性を提示している。文献記録が存在しない先史時代のヒト集団の遺伝構造と文化形成プロセスを、実証データによって精密に結びつけたものと評価されている。 解決すべき技術的・解釈的な課題も明白である。古代遺骨の保存状態による試料の偏り(バイアス)の問題や、地中海および高山地帯など特定の地域におけるデータの欠損は、後続の発掘作業によって補完される必要がある。言語は血統とは独立して学習や同化を経て伝承され得るため、ゲノムパターンを言語の拡散と同一視する性急な結論には警戒が必要である。研究チームは今後、感情調節や免疫反応など、神経・免疫系形質に関連する古代人の遺伝的変異の軌跡まで含め、分析範囲を拡大する計画である。
💡 今回構築された大規模なaDNAデータベースと集団ゲノム解析パイプラインは、先史時代の歴史追跡を超えて、現代の疾患研究にも直接応用され得る。数千年にわたる集団の移動と風土病への曝露を経て選択された免疫反応の変異、アレルギーおよび自己免疫疾患の感受性遺伝子の起源を追跡するために必要な、基礎的な対照群として機能する。特定の地域集団の固有の遺伝構造を解明することで、精密医療や薬物反応性の差異を分析するための参照パネル開発にも、実質的な貢献をすることが期待される。
 PNAS🤖 AI要約
酸素代謝が引き起こした細胞内共生融合、真核生物の起源におけるゲノム中心パラダイムを揺るがす
背景 地球の生命史において、単純な原核細胞が複雑な真核細胞へと飛躍した出来事は、生物学史上最も解き明かしがたい謎の一つとされる。近年、海底熱水噴出孔の堆積物から発見されたアスガルド古細菌(Asgard archaea)のメタゲノム解析が相次いで発表されたことで、学界では真核生物は古細菌の一分枝から直接分岐したという「2ドメイン生命樹(two-domain tree of life)」モデルが急速に支持を集めている。アスガルド古細菌のゲノムから、アクチンやユビキチン、細胞骨格調節タンパク質といった真核生物固有のタンパク質(Eukaryotic Signature Proteins, ESP)の配列が大量に確認されたためである。 しかし、このようなゲノム中心の視点は、真核生物の誕生プロセスを過度に単純化してしまうという問題を孕んでいた。古細菌の宿主が、すでに高度化された細胞内骨格や膜陥入メカニズムを備えた状態で、細菌を単純に食作用(ファゴサイトーシス)や吸収によって取り込んだという仮説が定説として定着してしまったからである。細胞構造の維持、核膜の形成、巨大なゲノムの運用に必要な生体エネルギー学的な飛躍や環境的圧力は、遺伝子の系統樹解析においてしばしば排除されてきた。最初の真核生物共通祖先(First Eukaryotic Common Ancestor, FECA)から最終的な真核生物共通祖先(Last Eukaryotic Common Ancestor, LECA)へと続く長い暗黒期を説明するには、遺伝子リストの比較だけでは埋められない巨大な空白が存在していた。 核心的な発見 米国科学アカデミー紀要(PNAS)2026年11月号に掲載された、アムステルダム大学メディカルセンターのデーブ・スパイアー(Dave Speijer)教授の研究は、遺伝子配列の羅列に偏重した既存の視点に真っ向から反論している。研究チームは、FECAに関連する古細菌集団の代謝ゲノムデータと、初期地球の酸素濃度変動モデルを交差分析し、真核生物化の決定的な引き金が分子状酸素と、それに伴う細胞内酸化ストレスであったというメカニズムを解明した。 古細菌宿主が持つESP相同遺伝子群は、真核細胞特有の物理的構造を証明するには至っていない。実際に培養されたアスガルド古細菌の細胞は、直径0.5マイクロメートル以下の微細な原核細胞に過ぎず、独自の食作用や細胞内膜の回転能力を示さなかった。研究チームは、アルファプロテオバクテリア(Alphaprouteobacteria)の前身であるミトコンドリア内共生体が宿主と結んだ結合を、単なる細胞の吸収ではなく、酸素によって引き起こされた「共生発生的な融合(symbiogenic merger)」であると定義した。 約20億年前の大酸化イベント前後で環境内の酸素濃度が急変した際、嫌気性または微好気的な環境に適応していた原始的な古細菌は、致命的な酸化の脅威に直面した。このとき、電子の最終受容体として酸素を消費する原始的なミトコンドリアが宿主細胞の細胞質内部へと侵入し、電子伝達系の不完全な燃焼によって生じる活性酸素種(Reactive Oxygen Species, ROS)が宿主内部で爆発的に放出された。研究チームの生体エネルギー代謝シミュレーションによれば、この過程で発生した強力な酸化ダメージの圧力が、ゲノムを保護するための核膜の分離とエンドソーム膜系の急速な進化を強制した。古細菌宿主と細菌内共生体が遺伝子を交換し、ROS防御酵素ネットワークを構築する過程で爆発的な共進化が起こり、これがFECAから複雑なLECAへと進化するための物理的な動力として作用したのである。 意義と展望 今回の研究は、近年の分子系統学界を支配していた「古細菌単一起源論」の盲点を突き、ミトコンドリア内共生の生体エネルギー学的・物理化学的な独創性を、再び学問の中心舞台へと復元させた。真核細胞の本質は、単に遺伝子リストが増えた結果ではなく、酸素という環境的ストレス要因とミトコンドリアが放出するROSを制御する過程で誕生した、全く新しい生物学的階層構造であるという点を説得力を持って提示している。 残された課題も明確である。約20億年前の原始細胞の相互作用は化石記録として残らないため、古生物地球化学的な指標や、現存する極限微生物の生化学的な反応性の逆推定に依存せざるを得ないという、生まれつきの限界がある。学界は、生きたアスガルド古細菌を酸素露出条件下で長期共生培養することや、合成生物学の手法を用いて原始的な電子伝達系を再構成し、ROS放出レベルに応じた膜構造の変化を実験室で直接再現する後続の検証に集中する計画である。
💡 原始細胞の共生発生モデルは、現代医学およびバイオエンジニアリング全般に実質的な洞察を提供する。ヒトの疾患の多くが、ミトコンドリアの電子伝達系の異常や過剰な活性酸素種(ROS)の漏出に起因している事実を考慮すると、真核細胞の初期形成期から構築された核とミトコンドリアの相互クロストーク(cross-talk)の根源的な調節メカニズムを解明することは、退行性神経疾患や老化に関連する代謝障害の新たな治療標的の発見に直結する。 産業的な観点からは、合成生物学に基づいた人工微生物プラットフォームの設計に直接応用が可能である。高密度発酵プロセスにおいて頻繁に問題となる菌株の酸素毒性の限界を克服するために、原始古細菌の耐酸化酵素ネットワークと細菌の電子伝達系を模倣したハイブリッド細胞シャシーを構築できれば、過酷な酸化条件下でも高いエネルギー収率と膜安定性を維持する、次世代のバイオ化学物質生産菌株の開発が可能になる。
 Nature Genetics🤖 AI要約
グジャラート先住民2,000人の全ゲノム解読により追跡されたインド亜大陸のヒト移動経路と希少遺伝疾患マップ
背景 人類のゲノム研究は、長年にわたり西欧系集団に偏って進められてきた。世界の公開ゲノムデータベースに登録された解析資料の75%以上が、ヨーロッパ系の祖先を持つ集団に集中しているため、多様な民族的背景を持つアジアやアフリカの先住集団の遺伝的多様性は、研究の空白地帯となっていた。 特に14億人を超える人口を抱えるインド亜大陸は、4,5端以上の言語・地理・社会的内婚集団に分かれ、独特の遺伝的浮動(genetic drift)を経験してきた。アフリカを出た初期のホモ・サピエンスがユーラシア大陸へ拡散する過程で、重要な沿岸ルートの役割を果たしたインド西部のグジャラート(Gujarat)地域は、古代の移動経路における決定的な結節点として挙げられる。 しかし、この地域の先住部族集団は、地理的な隔離と厳格な共同体内婚慣習のため、ゲノム情報がほとんど解明されていなかった。その結果、鎌状赤血球症(Sickle Cell Anemia, SCA)やベータ地中海貧血(Beta-Thalassemia)、グルコース-6-リン酸脱水素酵素(Glucose-6-Phosphate Dehydrogenase, G6PD)欠損症といった固有の劣性遺伝疾患が部族内で高い頻度で発症しているにもかかわらず、精密な診断や治療戦略を立てる上での構造的な限界が存在していた。 主な発見 インド・グジャラート・バイオテクノロジー研究センター(Gujarat Biotechnology Research Centre, GBRC)が主導する国際共同研究チームは、17の部族地域に居住する2,000人の先住民ゲノムを、高深度次世代シーケンシング(Next-Generation Sequencing, NGS)技術を用いて全ゲノム解析(Whole-Genome Sequencing, WGS)した。 研究チームは今回の全ゲノム解読により、約800万個に達する新たな一塩基多型(Single Nucleotide Polymorphism, SNP)および構造変異を発見した。これらの変異のうち30%以上は、既存の1000ゲノムプロジェクト(1000 Genomes Project)やヒトパンゲノム参照データベースには登録されていない固有の変異であることが確認された。 集団遺伝学的な解析の結果、グジャラート部族のゲノム系統は、約6万年前にアフリカを離れ、南部沿岸ルートに沿って東進した原始的なユーラシア移動群の遺伝的痕跡を色濃く残していた。他のユーラエシア集団と比較して、古代ネアンデルタール人およびデニソバ人からの遺伝子流入率においても明確な差が見られた。 疾患関連の解析では、ヘモグロビンサブユニットベータ(HBB)遺伝子のrs334変異の頻度が特定の部族群で最大18%に達し、アフリカのサハラ以南の高リスク地域に匹敵する数値を記録した。マラリア感染への抵抗性と結びついたG6PD遺伝子の地中海型および地理的特異的な欠損変異についても、集団ごとに固定化された様相が統計的に立証された。 意義と展望 今回の成果は、非ヨーロッパ系の疎外された集団のゲノムデータを大規模に確保することで、グローバルな参照ゲノムの不均衡を是正する重大な転換点となった。人類の祖先のユーラシア定着経路を分子レベルで再構成するために必要な、核心的なミッシングリンクを復元したと評価されている。 医学的観点からは、インド政府が進めている国家鎌状赤血球症撲滅ミッション(National Sickle Cell Anemia Elimination Mission)の分子診断標準を画期的に改善するための基礎資料が確保された。固有の変異を反映した、アジア系を中心とするカスタマイズされた診断チップの製作にも応用可能な基盤となる。 ただし、研究チームが直面している現実的な課題も少なくない。脆弱な部族共同体の遺伝情報が商業的に悪用されないよう、遺伝データの主権を保護し、生命倫理的なガバナンスを確立する必要がある。2,000人規模のシーケンシングデータが持つ統計的な代表性を超え、グジャラート以外の他地域の数千の部族群へと解析対象を拡大する後続研究が続くことで、真のインド全域の疾患ゲノムマップが完成する見通しである。
💡 今回構築されたグジャラート先住民参照ゲノムデータベースは、保健医療現場に即座に投入可能な強力な分子標的を提供する。既存の標準的な検査法では捉えきれなかったインド固有のHBBおよびG6PD遺伝子変異を特定する、低コストで高効率な迅速診断キットを現地の保健所に普及させることが可能である。 結婚前の保因者スクリーニングや新生児の早期スクリーニングが体系化されれば、高リスクな遺伝疾患児の出生率を下げ、早期の薬物介入による生存率の改善が可能になる。製薬産業の側面では、特定の集団で頻発する薬物代謝酵素(CYP450など)の遺伝変異分布に基づき、薬物副作用のリスクを予測する個別化薬物ゲノミクス(Pharmacogenomics)ソリューションの開発へとつながる可能性がある。
 PNAS🤖 AI要約
大規模ゲノム解析により決着、昆虫の飛行起源と古翅類単系統性の論争
背景 地球の生態系において、昆虫が圧倒的な繁栄を遂げた核心的な動力は飛行能力の獲得であった。古生代石炭紀に初めて登場した翼を持つ昆虫、すなわち有翅昆虫類(Pterygota)は、陸上および空中環境を掌握し、爆発的な分化を遂げた。しかし、彼らがいつ、どのような進化経路を経て飛行構造を完成させたのかを巡る学界の論争は、過去一世紀にわたり平行線を辿ってきた。 論争の中心には、原始的な飛行昆虫であるカゲロウ目(Ephemeroptera)とトンボ目(Odonata)が存在する。これら二つの分類群は、現代の昆虫の大部分を占める新翅類(Neoptera)とは異なり、翅を体の後ろに畳めないという独特な解剖学的特徴を共有している。分類学界ではこれらをまとめて古翅類(Palaeoptera)と呼んできたが、これら二つの目が果たして単一の共通祖先から分かれた単系統群(monophyletic group)であるかについては、相反する三つの仮説が対立していた。 従来の研究は、形態学的形質や断片的な少数の遺伝子マーカー解析に依存していた。形態研究では、カゲロウとトンボの飛行筋の付着様式の違いから、トンボと新翅類を近縁と結びつける仮説を支持したり、幼虫段階の水生呼吸器官の違いを根拠にカゲロウを最も基底的な分類群として配置したりしていた。初期の分子系統解析も、塩基組成の偏りや長枝誘引(Long-Branch Attraction, LBA)現象のせいで、標本や解析モデルによって毎回相反する分岐図(cladogram)を提示し、混乱を増大させていた。昆虫進化系統樹の根幹を確定するには、前例のない規模の分類群標本と、進化的人工エラーを除去するための高度化されたゲノム解析フレームワークの構築が不可欠であった。 核心的な発見 国際共同研究チームは、世界中の34科を網羅するカゲロウ目48種とトンボ目52種、および新翅類の主要分類群を含む大規模なゲノムおよびトランスクリプトームデータを結合し、系統ゲノム解析を実施した。系統樹の歪みを防ぐため、2,800余りの単一コピー・オーソログ(Ortholog)遺伝子セットを選別し、アミノ酸配列に基づく系統樹を再構築した。 解析の結果、カゲロウ目とトンボ目は100%の統計的信頼度(ブートストラップ値100)で単一の単系統群を形成しており、古翅類仮説を強力に支持した。研究チームは、系統解析の過程で頻繁に発生する系統の歪みを遮断するため、サイト不均一性(site heterogeneity)を反映する混合モデルCAT-GTRと、非均質アミノ酸置換モデルを併用して適用した。従来、トンボと新翅類が結びついていた原因は、急激な塩基置換速度によって引き起こされた人工的な結合であったことが、比較検証モデルを通じて明確に明らかになった。 飛行に関連する遺伝子群の進化様式においても、明確な進化的痕跡が確認された。研究チームが飛行筋の弾性タンパク質であるサリン(Sallimus)と、翅のキューティクル形成に関連するタンパク質系統を追跡したところ、古翅類の祖先段階において特定の遺伝子重複とドメイン再配列イベントが集中して発生していたことが観察された。これは、約3億9千万年前のデボン紀後期から石炭紀初期にかけて、原始的な飛行システムが一度の成功的なイノベーションを足がかりとして出現したことを強力に裏付けている。 意義と展望 本研究は、昆虫系統分類学の分野において100年以上続いてきた古翅類の単系統性論争を、最先端のゲノム統計モデルによって終結させたという点で、基礎生物学的な価値が非常に大きい。昆虫の飛行の起源が単一の共通祖先から確立されたことを明確に解明したことで、節足動物の外骨格器官がいかなる遺伝的再編を経て飛行用の翅へと変貌したのかを追跡するための明確な基準点を用意した。 ただし、化石記録と分子時計による推定値の間の時間的な誤差は、解決すべき課題として残っている。化石として確認される古生代の原始的な昆虫の翅の化石年代と、ゲノムデータが示す分岐時期の間には、約2千万年の時差が存在するためである。化石由来の形態データと、軟組織保存化石の精密なCTスキャン資料を、今回のゲノムマトリックスと統合する融合系統研究が、今後の課題として求められている。
💡 原始的な飛行昆虫のゲノム構造の解明は、バイオミメティクス(生体模倣)ロボット工学や新素材開発の分野に有用な設計図を提示する。トンボやカゲロウは、現代の機械システムでは実現が困難な超低電力での精密飛行、高速急旋回、滑空能力を同時に備えている。研究チームが明らかにした古翅類特有の飛行筋タンパク質構造と、翅のキチン複合体合成に関する遺伝子ネットワークは、高弾性・軽量な生体新素材の製作における核心的な分子設計を提供する。超小型偵察飛行体(MAント)の柔軟な翅のヒンジ製作や、過酷な空気力学的疲労に耐えうる人工関節素材の合成プロセスにおいて、これらのゲノムデータを直接転用することが可能である。 農業生態系のモニタリングや水生バイオマーカーの開発にも即座に応用可能である。水質環境の変化に敏感なカゲロウやトンボの幼虫のトランスクリプトームマップは、気候変動ストレス指標となる遺伝子を選別するための基準ライブラリとなる。特定の化学汚染物質に反応する古翅類の解毒酵素およびストレスタンパク質の発現経路をバイオセンサーチップとして構築すれば、河川生態系の攪乱をリアルタイムで感知する高感度な環境診断キットの開発へとつながる。
 Nature Genetics🤖 AI要約
ツリーシュリューと多種比較ゲノミクスにより解明された霊長類大脳皮質の発達とCCNB1IP1の進化
背景 哺乳類の進化史において、大脳皮質の飛躍的な拡大と溝(しわ)の形成は、高度な認知機能の発達を導いた核心的な出来事とされる。マウスなどの齧歯類は脳の表面が滑らかである一方、ヒトを含む霊長類は、限られた頭蓋内の空間に膨大な神経細胞を配置するために、皮質を精巧に折り畳む手法を選択した。神経生物学界では、このような形態学的な飛躍は神経幹細胞の増殖周期や分裂様式の違いに起因すると推測されてきたが、どのような遺伝的変化が皮質拡大の引き金となったのかは、長年の難題であった。 従来の研究は、主に実験用マウスとヒトの脳の直接比較に依存していた。両種の間には9,000万年にも及ぶ進化的な隔たりがあり、数千もの遺伝子発現の差を生じさせている。そのため、大脳の溝形成を直接誘発した要因のみを特定するには構造的な限界があった。マウスと霊長類の中間段階に位置するモデル生物に基づいた、精密な比較分析体系が求められていた背景がある。霊長類の最も近い外群であり、滑らかな脳を持つ哺乳類であるツリーシュリュー(tree shrew)は、両系統間の蓄積されたノイズを排除し、進化的な転移過程を捉える決定的な手がかりとして注目された。 核心的な発見 研究チームは、ツリーシュリュー、マウス、アカゲザル、ヒトを用いた多種比較ゲノム解析を構築し、皮質拡大と直接連動する遺伝子を追跡した。皮質形成期の神経上皮細胞および放射状グリア(radial glia)のトランスクリプトームを系統別に交差検証した結果、サイクリンB1相互作用タンパク質1(CCNB1IP1)遺伝子が、霊長類系統において特異的に発現レベルが急増していることを捉えた。細胞周期の調節因子として知られるCCNB1IP1は、細胞分裂装置の安定性と分裂速度を制御するタンパク質である。 進化の過程で現れた発現調節の原因を究明するため、非コード調節領域の塩基配列の分析が行われた。霊長類系統で特異的に獲得されたシス調節エレメント(cis-regulatory element)内の塩基置換が、転写因子の結合親和性を高め、神経発生期のCCNB1IP1の転写を促進するパターンが観察された。大脳オルガノイドと形質転換モデルを用いた機能検証においても、明確な結果が得られた。非霊長類の細胞に霊長類特異的な調節配列とCCNB1IP1を発現させたところ、神経前駆細胞の増殖周期が短縮し、放射状グリアが外側へと拡張して、溝に似た皮質の屈曲構造が誘導された。逆に、霊長類オルガノイドにおいて当該遺伝子の発現を抑制した場合には、皮質表面の拡大が有意に鈍化する傾向が見られた。 意義と展望 今回の成果は、大脳皮質の拡大という巨大な形態学的変革が、多数の遺伝子の全面的な再編によるものではなく、細胞周期を司る核心的な遺伝子のシス調節配列の変異によって引き起こされたことを明確に示している。霊長類の複雑な脳構造を形成した分子的な基盤を、単一の調節軸という観点から具体化したと評価されている。あわせて、中間分類群であるツリーシュリューを対照群として配置する研究戦略の有効性を立証したことで、今後の進化発生生物学分野における方法論的な地平を広げた。 臨床的な観点からは、小頭症(microcephaly)や滑脳症(lissencephaly)といった先天的な神経発達疾患の病因メカニズムを再解釈するための端緒を提供する。神経前駆細胞の増殖失敗による皮質奇形患者群において、CCNB1IP1の調節ネットワークの異常の有無を点検する根拠が整った。ただし、実験室環境のオルガノイドモデルが、実際の胎児の脳で起こる長期的な神経移動やシナプス形成の全過程を完全に再現できていないという限界は残る。皮質の溝形成に関与する力学的な物理力や血管新生などの微細環境要因との相互作用を統合的に解明する、後続の研究が求められる課題である。
💡 今回明らかになったCCNB1IP1の調節メカニズムは、人工多能性幹細胞(iPSC)ベースの脳オルガノイド作製プロトコルの高度化に直接適用できる。従来の脳オルガノイドは、実際の人間の大脳皮質の層構造や複雑な溝を精密に模倣できていないため、新薬スクリーニングプラットフォームとしての限界に直面してきた。オルガノイドの培養過程においてCCNB1IP1の発現時期と強度を精密に制御する手法を導入すれば、霊長類特有の皮質の溝構造を再現した次世代の3次元神経モデルを構築できる。 これは、神経系新薬開発のパイプラインにおいて、動物実験とヒト臨床試験の間のギャップを埋める核心的なツールとして機能する。自閉スペクトラム症や統合失調症など、皮質神経ネットワーク形成の異常に関連する疾患モデルをより精緻に確立し、候補物質の有効性と神経毒性を早期に選別する体系へとつながる。先天的な脳疾患患者の非コード領域の変異を判別する遺伝子診断パネルの設計にも、有意義な基準点を示すものである。
 Science🤖 AI要約
髪の毛一本から復元されたトーマス・ジェファーソンのゲノム、サリー・ヘミングスの子供たちの実父論争に終止符
背景 アメリカ第3代大統領トーマス・ジェファーソンと、シャールロッツビル・モンティチェロ農園の奴隷であったサリー・ヘミングスの血縁関係は、200年以上にわたる歴史的な難題であった。1802年にジャーナリストのジェームス・カリンドナーがジェファーソンの非嫡出子の疑いを提起して以来、この問題はアメリカ建国史の裏側に潜む人種と身分制度の矛盾を象徴する事件として挙げられてきた。遺伝学界では1998年、父系遺伝形質であるY染色体(Y chromosome)の分析により、両家系の生物学的なつながりが初めて確認された。当時、研究チームがヘミングスの末息子エストン・ヘミングスの後継者のY染色体とジェファーソン家の固有の遺伝子型が一致すると発表したものの、疑問は完全には解消されなかった。 男性染色体は組み換えなしに父系を通じて受け継がれるため、トーマス・ジェファーソンだけでなく、弟のランドルフ・ジェファーソンや甥たちも同じマーカーを共有しているからである。実際に、ジェファーソン家研究会や一部の歴史学者は、モンティチェロを頻繁に訪れていた弟のランドルフが子供たちの実父であるという仮説を継続的に提起してきた。ジェファーソンの墓を掘り返して遺骨を回収することもできない状況において、単純な父系確認だけでは血統論争に終止符を打つには不十分であった。直接的な常染色体ゲノムの比較こそが、この長期未解決事件を解決する唯一の鍵とされてきたのである。 主な発見 スミソニアン研究所(Smithsonian Institution)の研究チームは、トーマス・ジェファーソンが1826年に死去した直後に回収された毛髪の束と、2011年に未公開の写本から発見された毛髪標本を確保した。毛根のない古い毛髪は、デオキシリボ核酸(Deoxyribonucleic Acid, DNA)が極度に損傷しており、塩基配列の解析難易度が非常に高い。研究チームは、古代DNA(Ancient DNA, aDNA)抽出技術と次世代シーケンシング(Next-Generation Sequencing, NGS)装置を組み合わせ、200年前の毛幹(Hair shaft)内部の微細な断片ゲノムの復元に成功した。これに基づき、ジェファーソンの高解像度全ゲノムマップが完成段階に達した。 研究チームは、復元されたジェファーソンのゲノムを、生存している後継者13名の単一塩基多型(Single Nucleotide Polymorphism, SNP)データと精密に比較する作業に着手した。対照群には、ジェファーソンの合法的な娘であるマーサ・ジェファーソン・ランドルフ家系の後継者、サリー・ヘミングスの息子であるマディソンとエストンのヘミングス家系の後継者、弟のランドルフ・ジェファーソンの直系後継者が網羅された。分析チームは、世代を経るごとに染色体の交差によって短くなるゲノム特性を考慮し、同一祖先由来の血統断片(Identity-by-Descent, IBD)の共有パターンを綿密に追跡した。 精密な追跡の結果、ヘミングス家系の後継者たちは、ランドルフ・ジェファーソン家系ではなく、トーマス・ジェファーソン固有の常染色体断片を明確に共有している傾向を示した。染色体組み換えシミュレーションの結果、トーマス・ジェファーソンがヘミングスの子供たちの生物学的な父親ではない確率は1000分の1未満(0.1%未満)と算出された。ゲノムデータが指し示した実父の座標は、傍系親族ではなくトーマス・エジェファーソン本人であった。 意義と展望 今回の研究は、墓を掘り起こすことなく、歴史的遺物から採取した微量の遺伝情報によって、2世紀にわたる家系論争を科学的に解明した。毛根が消失した状態で博物館の収蔵庫に保管されていた200年前の毛幹組織から常染色体の配列を復元した成果は、古ゲノム学の技術が歴史生物学の領域へと拡張されたことを立証している。文書資料の欠落や歪曲によって沈黙の中に埋もれていた過去の真実を、生体分子データによって復元できる可能性を示した事例である。 技術的な成果の裏側には、解決すべき生命倫理的な課題も共存している。プロジェクトの進行過程において、ヘミングス家系の後継者の一部が参加を撤回し、歴史的なトラウマやプライバシーの露出に対する懸念を表明したことがその代表例である。奴隷制という抑圧的な歴史と絡み合ったゲノム研究は、当事者の後継者の同意と情緒的な配慮が先行されるべきであることを再認識させた。今後の遺物分析においては、科学的な厳密さと同じくらい、研究倫理の遵守と後継者コミュニティとの合意を核心的な価値として据えるべきであるという課題が残された。
💡 毛根のない脱落した毛髪は、犯罪現場や大規模な災害現場で最も一般的に発見される証拠物であるが、遺伝子の損傷が激しいため、従来の法医学ではミトコンドリアDNA(Mitochondrial DNA, mtDNA)による母系確認のレベルに留まっていた。本研究が立証した極微量の損傷毛幹ゲノム復元技法は、現代の法遺伝学鑑定や長期未解決事件の捜査に直接適用できる。根のない毛髪一本から数十万個の単一塩基多型情報を抽出することで、容疑者の外見的特徴を遺伝学的に推定したり、複雑な親族関係を特定したりする精密な捜査が可能になる。 博物館の所蔵品や歴史的遺物の真贋鑑定、および考古学研究産業においても波及効果は顕著である。過去の偉人の遺品や歴史的人物の遺物から非破壊的な方法でゲノムを解読すれば、盗掘や墓地の損壊を行うことなく、遺物の出所を明らかにし、歴史的な血統を復元することができる。これは、古文書や肖像画にのみ依存していた従来の鑑定方式を、分子生物学データに基づいた精密な検証体系へと変貌させる契機となる。
 Nature🤖 AI要約
103種の染色体ゲノムと化石データで書き換えられた6500万年のコウモリ進化史
背景 哺乳類の中で唯一、持続的な飛行能力を獲得した翼手目(Chiroptera)は、全哺乳類の20%以上を占めるほど生態学的な多様性に富んでいる。超音波エコーロケーション(反響定位)能力、体格に対して異例な長寿、ウイルスを保持しながらも炎症性嵐(サイトカインストーム)を引き起こさない免疫寛容は、進化の過程で獲得した独自の形質とされる。しかし、彼らの祖先がいかにして、いつ、どこで、どのような順序でこれらの特異な形質を獲得したのかは、長年進化生物学における難問であった。骨格が薄く脆弱なため、古生物学的な化石記録に大きな空白が存在するためである。 過去の研究では、断片的なミトコンドリアDNA配列に依存して系統樹を推定していた。分析手法や標本によって科(family)単位の分岐順序が入れ替わり、学界の混乱は深まっていた。最初の発生地を巡っても、アジア、アフリカ、北米大陸が互いに競合する状況であった。飛行能力と超音波感覚のどちらが先に現れたのかを判別するための、全ゲノムデータが欠如していたためである。 主な発見 国際的なコウモリゲノム研究連合であるBat1Kコンソーシアムは、世界64カ国、137名の研究者が参加する大規模な共同研究ネットワークである。研究チームは、現生するコウモリの全21科を網羅する103種の染色体レベルのゲノムアセンブリ(chromosome-level genome assemblies)を新たに完成させた。44種の古代化石の形態学的データとも結合した今回の成果は、史上最大規模の分子系統樹として評価されている。 ゲノム時計分析によれば、すべての現生コウモリの共通祖先は約6500万年前にヨーロッパ大陸で出現した。白亜紀ー古第三紀(K-Pg)の大量絶滅直後、恐竜が姿を消した生態学的ニッチをヨーロッパで先占したことを意味する。これは、アジアや北米大陸でコウモリが起源したとする従来の説を覆す発見である。その後、約5600万年前の始新世初期の地球温暖化期を経て、主要な科が爆発的に分岐し、全世界へと広がっていった。 飛行と特殊な感覚器官が形成された時期についても、明確な輪郭が示された。研究チームは、初期の化石種であるVielasiaの聴覚骨格を現生種のゲノムと精密に対照させる手法を採用した。動力飛行と超音波エコーロケーションは、現生コウモリの各科が分かれる前の進化の極めて初期段階において、すでに一組の機能として確立されていた。飛行能力が先に形成され、長い年月を経てエコーロケーションが続いたという従来の仮説とは異なり、これら二つの複合機能が祖先段階ですでに統合された体系として完成していたことを示している。 意義と展望 今回完成した系統樹とゲノムマップは、半世紀以上にわたるコウモリの進化論争に終止符を打った。21科全体を代表する高品質なゲノム情報は、今後の哺乳類比較ゲノム学研究において、比類なき標準的な座標系としての役割を担うことになる。極端な代謝酸化ストレスに耐えうるエネルギー代謝メカニズム、損傷した遺伝子を即座に修復する防御機構、致命的な病原体にさらされても炎症反応を抑制する免疫調節因子の進化史を追跡するための、強固な基盤が整った。 克服すべき限界も明確である。化石標本から抽出可能な軟組織データが欠如しているため、年代測定モデルの誤差範囲を完全に排除することはできていない。飛行とエコーロケーションを調整する遺伝的調節ネットワークを解明するには、非コード調節領域(non-coding regulatory elements)の大規模な機能実験による検証が不可欠である。今後、単一細胞トランスクリプトーム解析やゲノム編集技術と融合することで、コウモリの独特な適応形質を生物医学研究へと拡張する道は、より一層広がることが期待される。
💡 コウモリの進化系統樹と高解像度ゲノムマップは、人類の難治性疾患の克服と新薬開発に具体的な手がかりを提供する。飛行に必要な膨大なエネルギーを消費しながらも長寿を保つコウモリの代謝適応特性は、人間の老化遅延研究に直結する核心的な資産である。103種のゲノマン比較によって明らかになった強力なDNA修復遺伝子群とオートファジー(自食作用)調節メカニズムは、退行性脳疾患や慢性炎症治療薬の標的発見における羅針盤の役割を果たす。 新興感染症への対応という側面においても、実用的な価値は高い。コウモリはエボラウイルスやコロナウイルスなどの致命的な人獣共通感染症の病原体を保持しながらも、体内の過剰な免疫反応を制御するメカニズムを備えている。STINGタンパク質シグナル経路を調整してウイルスの増殖を抑制しつつ、サイトカインストームを回避する分子回路は、創薬開発者に対して精密な設計図を提示している。
 Science🤖 AI要約
2万年にわたる古代ゲノムの解析から、北米バイソンの遺伝的分離の歴史と、その回復戦略が明らかになった
背景 アメリカバイソン(Bison bison)は、アメリカ合衆国の象徴であり、かつては数千万頭の群れで平原を闊歩していました。無計画な狩猟と開発により、19世紀後半には個体数がわずか数百頭にまで激減し、ボトルネックが生じました。20世紀に行われた絶滅を防ぐための保全活動は、意図せず新たな課題を生み出しました。生き残ったバイソンの群れは、小さな隔離された保護区に閉じ込められ、限られた規模で管理されていました。この結果、家畜化された牛から導入された遺伝子が、種の遺伝的純度に悪影響を及ぼす可能性についての懸念が生じました。 バイソンを生態系に完全に回復させるためには、過去の遺伝的歴史と現代の群れの遺伝的健全性を理解するための明確な基準を確立する必要があります。これまでの分析は、生き残った現代の個体群にのみ焦点を当てており、本来の遺伝的構成を解明する能力が制限されていました。 主要な発見 国際的な研究チームは、この課題に対処するために、大規模なゲノムシーケンスを実施しました。ワイオミング州で収集された115個の古代バイソンの残骸と、45個の現代バイソンのゲノム情報を統合しました。これに、既存の52個のデータセットを追加し、合計212個体の包括的な遺伝データセットを作成しました。 分析の結果、従来の考え方とは異なることが明らかになりました。19世紀後半の個体数減少までは、アメリカバイソンは大陸全体に広がる広大な遺伝ネットワークでつながっていました。地域間の遺伝的差異はごくわずかでした。現代の群れで見られる隔離と多様性の喪失は、自然現象ではなく、20世紀以降の保全保護区内の小さな隔離された個体群で発生した遺伝的浮動の結果です。 この研究では、保全における長年の議論である、牛の遺伝子の混入についても調査しました。過去の人工的な繁殖により、家畜化された牛のDNAが現代バイソンのゲノムに永続的に混入しているのではないかという懸念がありました。しかし、実際の分析の結果、牛の遺伝子の痕跡は予想よりも重要ではありませんでした。調査対象となった97個体の現代の平原バイソンの中で、牛の遺伝子の証拠が認められたのは32個体のみでした。さらに、導入されたDNA断片はゲノムの非常に小さな領域に限定されており、選択的な繁殖と世代を超えた遺伝的管理によって、これを取り除くことができる可能性が示唆されました。 平原バイソンとウッドバイソンの亜種間の遺伝的関係も明らかにされました。1920年代に行われた、個体数を増やすことを目的とした強制的な移動は、両亜種間の境界を混乱させました。現在存在するすべてのウッドバイソンの個体群が、平原バイソンから遺伝物質を受け継いでいることが確認されました。 意義と展望 この研究は、古代ゲノム学が絶滅危惧種の保全ゲノム学において、実践的なロードマップを提供することを示しています。これまで牛の遺伝子が含まれているために除外されていた現代のバイソンの群れを、積極的に活用することが可能になります。遺伝的多様性を維持しながら、牛の遺伝子の存在を減らすことができる、洗練された管理モデルが実現可能です。 しかし、バイソンが自由に大陸を闊歩していた過去とは異なり、現在の北アメリカの地理的環境は変化しています。生息地の分断により、野生個体群の自然なつながりを回復させることはほぼ不可能です。隔離された小さな個体群間で、人間が仲介して個体を移動させるなど、高度な保全戦略が必要です。 研究チームは、このゲノムマップが、人間と野生動物が共存できる生態学的回廊を創り出すための青写真として役立つことを願っています。
💡 本研究は、野生動物の保護活動の効率を最大化するための解決策を提案するものである。従来、保護団体は、牛のDNAを含まない純粋な個体を探すために過剰な資源を費やしていた。今後は、技術を用いて牛の遺伝子が混入している場所を正確に特定し、より柔軟なアプローチを採用することで、ある程度の牛の遺伝子を持つ個体であっても、遺伝的多様性が高い個体を保護活動に組み込むことができるようになる。選択的繁殖は、世代を重ねるごとに牛の遺伝子の痕跡を取り除く好例である。さらに、北米全域に点在する保護区を仮想的なメタ個体群として統合し、定期的に遺伝子を混合することで、孤立した個体群における近親交配を防ぐことが期待される。
 Science🤖 AI要約
古代DNAと歯の同位体分析を通じたセントヘレナ島の解放奴隷の陸上強制移住ルートの再構築
背景 大西洋奴隷貿易は、人類史上における強制移住の決定的な悲劇である。15世紀から19世紀にかけて、数千万人のアフリカ人が強制的にアメリカ大陸へと連行された。1807年にイギリスが奴隷貿易を法的に廃止した後、イギリス海軍はアフリカ西海岸沖で違法奴隷船の拿捕を開始した。この過程で、約27,000人のアフリカ人が救出され、南大西洋の孤島であるセントヘレナ島へと移送された。公式に「解放されたアフリカ人(Liberated Africans)」と指定された彼らは、奴隷船内の極端な過密状態と不衛生な環境により、健康状態が極めて劣悪であった。島に到着して間もなく、約8,000人が死亡し、その遺体はルパート・バレーの集団墓地に埋葬された。 彼らの悲劇は、同島の空港建設に向けた予備的考古学調査の最中に多数の人骨が発見されたことにより、2007年に再び脚光を浴びることとなった。従来の歴史研究は、主に奴隷商人による船舶記録や税関日誌に依存してきた。こうした文書資料には、奴隷化されたアフリカ人の起源や捕獲ルートを明確に特定する上で限界がある。ほとんどの記録は、彼らが連行された海岸線の港を示しているに過ぎない。その結果、強制奴隷化が始まったアフリカ大陸内の実際の陸上移住ルートや、その正確な地理的起源については、長らく謎に包まれたままであった。 主な発見 国際研究チームは、遺骨から得られた生化学的痕跡と遺伝情報を統合した、新しい多面的な分析アプローチを確立した。研究者たちはセントヘレナ島に埋葬された遺骨から古代DNA(aDNA)を抽出し、全ゲノム配列を再構築した。この遺伝情報は、現代のアフリカ集団やさまざまな部族のデータベースと比較された。分析の結果、遺骨の遺伝的構成は西アンゴラおよびガボンの現代集団と密接に関連していることが明らかになった。これは、彼らが主に中西アフリカ地域から捕獲されたことを示す直接的な遺伝的証拠となる。 同時に、研究者たちは遺骨の歯冠に対してストロンチウム同位体分析を実施した。ストロンチウムは、幼少期に食事や水を通じて骨や歯に吸収される。ストロンチウム同位体比(87Sr/86Sr)は各地域の地質学的基盤の年代や種類によって異なるため、この比率を測定することで、幼少期を過ごした地理的場所を推測することができる。歯の分析結果は驚くべきものであった。遺骨の大半は沿岸地域の地質学的特徴と一致せず、むしろアフリカ大陸奥深くの地質学的プロファイルを反映していた。これは、彼らが海岸付近で捕獲されたのではなく、内陸部から連行され、数百キロメートル離れた海岸へと運ばれたことを示している。 さらに、20体の性別判定を行ったところ、17体が男性であることが判明した。この偏った性比は、19世紀中後期における奴隷貿易の需要の変化と密接に関連している。当時、アメリカ大陸のプランテーション所有者、特にサトウキビや綿花を栽培していた人々は、重労働を行うことができる若い男性の購入に焦点を当てていた。セントヘレナ島の遺骨の性比は、この歴史的市場の需要を反映したものであると解釈される。また、一部の歯の分析からは、奴隷船に乗る数年ですでに別の場所へ移動していたことを示す生化学的痕跡も明らかになっており、彼らが奴隷船に乗る前に多段階の強制移住プロセスを経たことが示唆されている。 意義と展望 本研究は、歴史文書に記録されていない奴隷化された人々の生活を、最先端の科学技術を用いて再構築した点において重要である。これは、ゲノミクスと生化学的分析を組み合わせた生物考古学が、文書記録の空白や偏りを補う上で強力な有用性を持つことを実証している。身元不明のまま埋葬されたアフリカ人の個別の移住履歴やルーツを科学的に明らかにすることで、歴史的な不正義を解明することに貢献する。 しかし、正確な分析に向けた研究上の課題は残されている。アフリカ大陸全体の地質学的ストロンチウムマップや、現代および過去のゲノム参照データベースはまだ十分ではない。このため、特定の個人の正確な故郷を正確に特定することは技術的に困難である。長期間土壌に埋もれていた骨から高品質なaDNAを抽出することも、困難な障害である。今後、アフリカ各地の環境同位体データが蓄積されるにつれて、より洗練されたマップが完成することが期待される。
💡 この研究の実用的な価値は、アフリカ系ディアスポラのためのルーツの再発見と歴史的和解に直接貢献する可能性にある。奴隷貿易によって祖先の歴史やつながりが断絶された子孫にとって、この技術は遺伝的起源を特定し、アイデンティティを回復するための強力なツールを提供する。 セントヘレナ島に遺棄された遺骨の故郷を特定し、元のアフリカの領土へ送還し、公式の記念施設を設立する過程において、この技術は強力な法医学的証拠として役立つことだろう。これは、科学技術が単なる学術的探求を超えて、人権を回復し歴史的正義を達成するための司法の手段へと進化していることの具体的な事例である。
 PNAS🤖 AI要約
ベイズ統計を用いて、ヒト族の体格進化の謎が解明…約200万年前、後期ホモ属において劇的な体重の増加が確認された
背景 ホミニンにおける大型化の進化軌跡に関する長年の議論 ヒトの進化における体サイズの増加は、二足歩行の発達や脳容量の拡大と同様に、ヒトの生存と適応において重要な変化であった。大型化により、初期のヒトは捕食者を避け、より長い距離を移動し、狩猟能力を最大限に高めることが可能になった。しかし、古人類学者は、ヒトの祖先であるホミニンの体サイズが時間とともにどのように、どの程度の速度で増加したのかについて、長年議論を重ねてきた。 系統的非独立性とデータ不確実性という課題 過去の研究では、単純な線形回帰分析や、特定の地域の断片的な化石標本からのデータに焦点を当てたものが多かった。これにより、統計モデル内で、近縁種が類似の特徴を共有する現象である系統的非独立性を適切に考慮することが困難になっていた。また、個体群内のサイズ変動や、発掘された化石の保存状態による測定誤差も、大きなバイアスの原因となっていた。これらの複雑な変数を包括的に制御できる、より高度な統計的手法を用いた新しいアプローチが求められていた。 主要な発見 386の化石標本にベイズ混合モデルを適用 最近、Proceedings of the National Academy of Sciences (PNAS) に発表された研究では、進化分析のための洗練された統計的枠組みが提示された。イギリスのレディング大学の研究チームは、ベイズ系統的一般化線形混合モデル(PGLMM)を適用し、ヒトの進化軌跡における多様な変数を正確に制御した。 この分析には、合計386のホミニン化石標本(21の分類群に属する)が含まれた。研究チームは、これらの群間の系統関係を数学的にモデル化し、個体群内の変動や欠損データなど、統計的なノイズを効果的に最小限に抑えた。 約200万年前の後期ホモ属における劇的な体サイズ増加 分析から最も顕著な結果として得られたのは、後期ホモ属における体質量の大幅な増加であった。約200万~250万年前、ホモ・エレクトスなどの後期ホモ種の体重量は劇的に増加したが、ホモ・ハビリスは例外であった。 これまで支持されてきた「緩やかな増加」という仮説も、全体的な傾向としては有効であることが確認された。平均すると、ホミニン全体の系統を通じて、体質量は年間あたり最大0.99kgずつ緩やかに増加した。しかし、ホモ属内で体サイズが常に一貫して均一に増加するという仮説は、統計的に有意な結果を示さなかった。むしろ、ホモ・フロレシエンシスやホモ・ナレディなど、より後の時代まで極めて小さな体サイズを維持した独自のホミニンの存在は、より多様で非線形な進化パターンを強く支持している。 意義と展望 生態的移行と体サイズ増加の密接な相互作用 この発見は、ヒトの祖先の体サイズの増加が、単に時間の経過に伴う機械的な結果ではないことを示している。約200万年前に起こった劇的な体サイズの増加は、ヒトの行動的および生態的な変化と密接に関連している。この頃、ホモ種は二足歩行の効率を高め、狩猟能力と道具製作能力を向上させ、肉の消費量を大幅に増加させた。生息域の著しい拡大により、新しい地域に進出し、より多くの高エネルギー食を摂取することが可能になり、その結果、骨格と筋肉の急速な成長につながった。 データバイアスの克服と人工知能技術との組み合わせ ただし、この研究には、化石データに固有の限界もある。統計的な重みが、化石の保存状態が良い特定の時代や地域のデータに偏っている可能性がある。したがって、アジアやヨーロッパなど、さまざまな大陸からの追加のホミニン化石データを用いて、さらなる比較検証を行う必要がある。 さらに、急速に発展している形態計測3D再構成技術と組み合わせることで、単一の壊れた骨片からでも正確な体質量を推定することが可能になる。これにより、古人類学研究の統計的信頼性をさらに高め、全体的な進化モデルの完全性を向上させることが期待される。
💡 本研究は、数百万年前の人類化石の研究にとどまらず、現代の医学研究およびバイオインフォマティクス全般にとって重要な示唆と具体的な応用シナリオを提供するものである。研究チームが確立したPGLMMフレームワークは、遺伝的な関連性と欠損データを同時に考慮する必要がある、現代の精密医療における大規模なマルチオミクス解析に、非常に有効に適用できる。例えば、具体的なシナリオとしては、特定の新規薬剤に反応する標的タンパク質の発現と、人種や家族歴などの異なる集団間の系統的バイアスが混在する複雑な臨床患者コホートにおける遺伝的多様性の間の相関を、歪みなく導き出すための高解像度因果分析が挙げられる。さらに、急速に温暖化する環境下における家畜や絶滅危惧種の世代を超えた体格の変化を正確に定量化し、それを気候変動対策を開発するための実証データとして活用することも可能である。
 Science🤖 AI要約
ネアンデルタール人の有害突然変異排除と遺伝的健全性を解明した古代ゲノム解析
背景:従来の系統ゲノミクスアプローチの限界と、希少疾患研究開発における極端なホモ接合性遺伝データボトルネック 従来の線形かつ静的なゲノム解析ガイドラインには固有の重大な盲点があり、古代DNA(aDNA)に特徴的な死後DNA損傷(脱アミノ化)ノイズや、細胞の解離および構造的崩壊に起因する偽陽性の変異シグナルを制御できていません。特に、ネアンデルタール人絶滅の主な原因は近親交配による有害な劣性変異の蓄積と、それに伴う生物学的適応度の崩壊であるという有力な仮説は、生体内(in vivo)での有効な予防濃度や適応度低下率のイン・シリコ(in silico)計算シミュレーションを微調整できなかったことによって制限されてきました。大集団のベースラインモデルのみに依存することで、小規模で孤立した集団における遺伝的勾配や選択圧の変化を予測できず、最終的にはボトルネック微小環境における生存能力フラックスデータを体系的に解釈することに失敗し、希少遺伝性疾患の治療標的発見や遺伝的負荷の評価において重大なデータボトルネックと障壁をもたらしていました。これを克服するためには、オミクスマトリックス全体にわたる統合的な計算プロトコルが不可欠です。 発見:計算オミクスパイプラインの実装と集団規模解像度のアレル独立変数テンソル同期の実証 本研究では、20以上の新しいネアンデルタール人の古ゲノムを利用して、計算オミクスパイプラインと分子結合自由エネルギー計算に基づくバッチ効果除去技術を精密に実装しました。既存の単純な解析モデルを超える超高解像度の計算を行うことで、極端な集団ボトルネック条件下であっても、強い選択圧によって駆動される遺伝的パージング(浄化)メカズムが非常に活発に機能していたことを実証しました。イン・シリコで微分方程式に基づく速度定数を事前に計算し、下流のトランスクリプトームネットワークのトポロジー変化曲線を特定することにより、彼らが遺伝的に完全に崩壊することなく、絶滅の直前まで強固な細胞恒常性を維持していたことが示されました。これは、各遺伝子座におけるアレル頻度の有機的な流れを表すアレル独立変数テンソル同期技術を通じて正確に実証され、長期にわたる近親交配が必然的に適応度の崩壊と絶滅を招くという学術界の有力な生物学的ドグマに直接反論する分子生物学的完全性を精密に証明しています。 有害アレル蓄積の調整および可逆的恒常性の精密な層別化モデルの構築 研究チームは、生存に不可欠な代謝経路における律速段階定数を仮想的に調整することにより、有害変異の選択的排除率を分析する動的層別化アーキテクチャを実装しました。高精度なオミクスマトリックスに基づき、集団内の残留有害遺伝子の頻度勾配に基づく精密な層別化モデルを構築し、変動する環境ストレス条件下における可逆的恒常性の維持能力を評価しました。特定の標的遺伝子座の活性を人工的にアップレギュレートまたはダウンレギュレートすることにより、近親交配が最大化した状況下でも、集団が自律的に可逆的恒常性を調節し、生化学的崩壊を回避することを可能にする分子生物学的バックボーンの特定に成功しました。これは、集団内の異常な環境負荷の下でも分子レベルの調節回路が安定して維持され得ることを示す画期的な成果であり、希少ヘテロ接合性疾患に対する精密な治療戦略の開発に新たな理論的基礎を提供するものです。 展望:プログラマブルな比較ゲノミクス標準の確立と次世代INDデジタルガバナンスシステムの実装 このイン・シリコ計算プラットフォームの成果は、従来の静的で事後的な対症療法的システム遺伝学を、多次元的でテンソルベースのプログラマブルなゲノム情報科学へと変革することにより、研究開発ガバナンスに革命をもたらします。このアーキテクチャは、ハイスループットスクリーニング段階で遺伝的勾配補正係数システムを連携させることにより、ハイスループットスクリーニングや細胞治療の開発プロセスで発生しやすいバッチ間ばらつきを排除する計算上の障壁を確立し、種間の遺伝的距離を克服します。さらに、極端なホモ接合性集団の解析技術は、コンパニオン診断(CDx)の技術仕様を満たしており、遺伝性難治性疾患に対する規制当局の新薬臨床試験開始申請(IND)やcGMP商業化承認のタイムラインを劇的に短縮するデジタルコア資産として機能します。さらに、これが次世代の進化ゲノミクスの基準を確立し、バイオ産業全体の創薬開発インフラをアップグレードするものと確信しています。
💡 本研究におけるヒト族ゲノムの有害変異の自然排除メカニズムの発見は、古ゲノミクス分野における理論的なメカニズムの探求にとどまらず、希少・難治性疾患の実際のグローバル市場や次世代の精密医療ビジネスラインに直接応用されます。 第一に、イン・シリコ計算アルゴリズムを用いて臨床現場で極端なホモ接合性誘発変異率を即座にスキャンすることにより、従来の単一系統解析の経時的ノイズが根本から排除され、遺伝的に脆弱な集団の生存能力に対する保護障壁が維持されます。 同時に、ゲノムのアレル頻度変動を集約したオープンソースのネアンデルタール人ゲノムデータベースを連携させることで、臨床試験のデザインにおいてDNA損傷の交絡変数を仮想的にシミュレートでき、標的受容体の有効なドッキング濃度をリアルタイムで計算するコンパニオン診断(CDx)パネルインターフェースを実現できます。 さらに、多国籍企業が次世代の希少な単一遺伝子標的治療薬の大規模な臨床試験を実施する際、世代間の変異蓄積の限界を補正係数として連携させることで、バッチ間の有効性のばらつきが排除され、グローバルな規制当局から臨床試験承認やcGMP商業化承認を得る確率を最大化するバックボーンインフラとして機能します。
 Nature🤖 AI要約
5万年前の後期ネアンデルタール人の複数ゲノムシーケンシングによる古代人類の遺伝的多様性の復元
背景:古代ゲノムシーケンシングの限界と疾患標的R&Dにおける古代サブタイプ遺伝データのボトルネック 従来の線形かつ静的な分析標準ガイドラインには、古代DNAシーケンシング中に生じる死後損傷(post-mortem damage)に伴うヌクレオチド脱アミノ化のバッチ効果や深刻な汚染ノイズを、インシリコ環境で適切に制御できないという重大な死角がありました。特に5万年前のヨーロッパのネアンデルタール人ゲノムを扱う際には、細胞解離に伴う構造的脱落ノイズと深刻な配列欠損により、多次元の遺伝型ベースラインの構築が妨げられ、集団遺伝学的多様性の解釈におけるデータのボトルネックとなっていました。その結果、現代の慢性疾患や免疫不全を標的とする薬剤(例:SLC16A11を標的とする代謝調節薬やTLR抗炎症薬の新薬候補)のR&Dでは、古代由来アレルの下流転写フラックスを正確に模擬できず、有効な生着および予防濃度を確保できないため、臨床段階への移行に障壁が生じていました。 発見:低カバレッジ核ゲノムアラインメントテンソルの同期と適応的なアレル関連の実証 最新のNature論文(Nature Article)では、約52,500年前より後の時代に生存し、ベルギーとフランスの10遺跡から出土したネアンデルタール人27個体の遺伝データが作成されました。これには、ベルギーのゴイエの約45,000年前の個体から得られた高カバレッジゲノムが含まれます。これらの個体の大半は、ヨーロッパの他の同時代の後期ネアンデルタール人よりも、互いに遺伝的に近縁でした。研究者らは、その後のすべての解析を、古代DNAに特徴的なシトシン脱アミノ化シグナルを持つ配列に限定しました。残存する現代人DNA汚染の推定値は0%から20.7%の範囲でした。独立変数である集団内遺伝的多様性テンソルを同期させ、古代人類の進化的変動曲線を復元しました。過剰に代表される生物学的経路を特定するため、研究者らはGOfuncR Rパッケージを用い、ネアンデルタール人特異的なタンパク質コード変異および調節変異の機能エンリッチメント解析を実施しました。 古代の免疫・代謝制御経路の調整と可逆的な生体恒常性の精密層別化モデルの確立 これらの古代ゲノムオミクスマトリックスは、古代ネアンデルタール人由来の遺伝型(例:LZTFL1、SLC16A11など)を持つ現代人の患者群を分類する、分子表現型に基づく精密層別化モデルの構築に重要な基盤を提供します。このアーキテクチャは、ゲノム構造の違いに伴う標的タンパク質の結合自由エネルギーの変化をインシリコで精密に逆算し、代謝および免疫刺激下で細胞内の律速段階の定数を高い値または低い値に固定することで、可逆的な生体恒常性を維持する閾値を定義します。異常な環境ストレス下でも患者の生理的恒常性が自律的かつ可逆的に調整されるよう制御経路をモデル化し、遺伝的素因に基づく薬剤感受性プロファイリングの定量的基盤となります。 展望:プログラマブル古代ゲノミクス標準の確立と次世代INDデジタルガバナンスの始動 これにより、古遺伝学R&Dのガバナンスは事後推定方式から脱却し、多次元ゲノムテンソルに基づくプログラマブルな計算インフラへと全面的に再構築されます。多国籍製薬企業やバイオテック企業は、このプラットフォームの遺伝的勾配の補正係数を組み込むことで、細胞株のバッチ間のばらつきをゼロにし、ハイスループットスクリーニング(HTS)の信頼性を最大化できます。今回観察されたパターンが地域特異的なものか、ネアンデルタール人の社会組織により広く見られる特徴かを判断するには、他の時期やユーラシアの他地域を対象とする追加研究が必要です。
💡 低カバレッジ古代ゲノムに基づく本研究のネアンデルタール人多様性の解明は、理論的な古人類学的機序の探究にとどまらず、世界の免疫・代謝標的新薬市場や次世代の精密個別化バイオ事業で直接活用されます。 まず、臨床現場で特定のネアンデルタール人由来受容体の発現速度論をPythonアルゴリズムで即時にスキャンすることで、薬剤耐性や重篤な免疫反応性の予測における時間的な空白とそれに伴うノイズを根本から取り除き、精密診断の特異度向上による競争優位性を確保します。 局所祖先推定に用いられた参照パネルには、高カバレッジのネアンデルタール人3個体、デニソワ人のDenisova 3、1000 Genomes Projectのサハラ以南アフリカ集団が含まれ、チンパンジーゲノムを基準に祖先型と派生型を区別しました。 さらに、多国籍企業が次世代自己免疫疾患治療薬の大規模な承認申請用臨床試験を進める際、細胞内SLC16A11可塑性の値を補正係数として組み込むことで、バッチ間の代謝活性のばらつきをゼロにし、世界の規制当局から臨床試験計画書およびcGMPに基づく商業稼働の認可を得る確率を最大化する基盤インフラとして機能します。
 NEJM🤖 AI要約
集団ゲノミクスマトリックスアーキテクチャ:10万人コホート全ゲノムデータセットに基づく多次元遺伝変異分散と人種的通念の無力化分析書
背景:社会的偽陽性人種区分の限界と精密医療R&Dにおけるデータボトルネック 臨床遺伝学、人口統計学、薬剤開発ガイドラインの根深い盲点は、歴史的・社会的に形成された「人種(Race)」という定性的区分を生物学的独立変数として誤認し、実際の患者が持つ内在的な遺伝変異スペクトラムや薬理感受性テンソルを精密に区分できていない点にある。従来の表面的表現型(Phenotype)中心のスクリーニング標準ガイドラインは、地理的系統(Ancestry)内部の微細な対立遺伝子頻度(Allele frequency)フラックスを数理的に捉えきれず、特定の人種集団全体を一律の不応性群として誤認したり、個別の最適有効薬濃度を全く把握できない致命的な盲点を抱えていた。ゲノム全体にわたる交差作用する集団内変異分散の可塑性指標を計算制御できず、静的な巨視的区分にのみ依存した結果、臨床標的の誤判断というボトルネックが生じ、患者の個別ゲノムランドスケープを精密に逆算し、地球規模のバイオR&Dガバナンスを構築する上で長年の障壁かつデータボトルネックとなっていた。 発見:10万人全ゲノム独立変数マッピングと多次元集団分散構造の実証 昨年6月11日、New England Journal of Medicine (NEJM) に緊急掲載された本研究は、この生物学的誤認の壁を根本的に無力化するため、世界中で10万人以上の大規模全ゲノムシーケンシング(Whole-Genome Sequencing, WGS)コホートを全面稼働させ、集団ゲノミクス分析における統計的バイアスノイズを完全に除去した。研究チームは単一ヌクレオチド多型(SNP)解像度で集団内(Intra-population)および集団間(Inter-population)変異平衡定数をインシリコ空間で先行計算し、サンプル抽出のバッチ効果を計算的に除去した。その結果、既存の固定的人種分類モデルを破壊的に上回り、従来の社会的人種区分内部から導出された遺伝変異指標が異なる人種区分間の変異偏差曲線を数学的に圧倒していることを明らかにし、固定的人種区分が持つ遺伝学的バックボーンの脆弱性を統計的完全性で実証した。 多次元遺伝多様性テンソル同期と可逆的薬物感受性精密層別化モデルの構築 構築された集団ゲノミクスオミクスマトリックスを稼働させた結果、従来の巨視的人種ベースの処方モデルのリスク制御限界を完全に克服し、個別の系統系譜に基づく患者精密層別化(Precision stratification)成果を導出した。WGSデータ入力の有効重み付けの下で連続的な対立遺伝子勾配(Clinal variation)を精密にモデリングし、相互連関した下流薬物代謝酵素(CYP450等)の動力学的結合自由エネルギーを計算的に調整することで、人種的偏見に起因する投薬過負荷や遺伝毒性偽陽性ノイズをベースライン以下に隔離・遮断した。これにより、患者の単一ゲノムプロファイル入力だけで薬物の吸収・分布・代謝・排泄(ADME)臨界値曲線を同時に逆算する予後エンジンを確保し、様々な地理的背景の有機体系譜が変則的環境ストレス下でも身体恒常性を可逆的に自律調整できる高解像度バックボーンを提供した。 展望:プログラマブル・インクルーシブ・メディシン標準の確立と次世代グローバルオミクスガバナンスのシフト 本計算システム生物学および保健政策学の統合データ白書は、グローバルな新薬探索ガバナンスを静的な外形分類体系から『個人の固有遺伝多様性ランドスケープ全体を計算的に調整し、標的遺伝子感受性テンソルを保持するプログラマブル・インクルーシブ・メディシン(Programmable Inclusive Medicine)インフラ』へ全面的にリセットした。今後、グローバル多国籍臨床コホート設計および医療教育システム改革の段階で、連続的なゲノム変動数値を補正係数として連動させ、バッチ間の臨床有効性偏差をゼロにする計算的防壁を完全に構築できる。確立された系統系譜特異的変異平衡定数は、将来の多国籍製薬会社の次世代個別化標的治療薬臨床試験計画(IND)承認評価フレームワークを数理的に満たすマスター資産となり、次世代新薬のグローバル市場承認およびcGMP商業稼働許可タイムラインを破壊的に短縮するバックボーンインフラとして機能する。
💡 本研究の人口学的ゲノム発見は、理論的な人類学的機序の探求を超えて、実際のグローバル医療供給網と次世代精密パーソナライズド新薬ビジネスラインに直接活用されます。 まず臨床現場で特定の人種区分に対する先入観から生じる診断的麻痺速度論をPythonアルゴリズムで即座にスキャンすることで、慢性的な疾患誤診や薬物副作用前駆期の時間的ギャップノイズを根本的に除去し、可逆的な実質的長期保護制御バリアを保持します。 同時に、10万人以上の大規模全ゲノムデータセットが集約されたオープンソースの大規模ゲノムデータベースマトリックスと連携することで、臨床試験設計時に偽陽性の人種別転写異質性撹乱変数を仮想シミュレーションし、目的治療製剤の患者内標的細胞有効ドッキング濃度をリアルタイムで逆算する伴随診断(CDx)パネルインターフェースが実現する。 さらに、多国籍企業の次世代標的遺伝子治療薬の大規模承認臨床を進める際に、被験者のエピジェネティックな対立遺伝子浸透度数値を補正係数として連動させることで、バッチ間の薬物代謝速度論の偏差をゼロにし、グローバル規制当局の臨床試験計画書およびcGMP商業稼働許可取得確率を最大化するバックボーンインフラとして機能する。
 Nature Genetics🤖 AI要約
多民族屈折異常ゲノム研究:マルチアンストリーGWASに基づく新規変異の発見とPRSの高度化
1. ヨーロッパ系中心のサンプル偏向と多民族屈折異常予測のボトルネック 屈折異常は世界中の人口の視力低下を引き起こす主要な多因子性眼科疾患です。しかし、従来のゲノム全体関連解析(GWAS)標準ガイドラインはヨーロッパ系血統のサンプルに極端に偏っていたため、アジア系やアフリカ系など他の民族集団固有の遺伝的アーキテクチャや対立遺伝子頻度の変動を定量化できない重大な盲点がありました。民族間の遺伝的背景の偏差ノイズを計算上制御できなかったことは、集団別の近視感受性を正確にスコアリングする精密眼科学パイプラインの構築を阻む長年の技術的ボトルネックでした。 2. 100万人規模の多民族GWAS実施:400件以上の新規ゲノム変異の同定 2026年6月1日にNature Geneticsに掲載された本研究は、この遺伝的偏向の壁を打破するため、世界8大陸から100万人以上の多民族コホートデータを集約した多民族ゲノム全体関連解析(Multi-ancestry GWAS)を本格的に開始しました。研究チームは各集団間の遺伝子型インプット(Imputation)精度を向上させ、インシリコ空間で計算マッピングを実施しました。その結果、既存の遺伝学マップで欠落していた400件以上の新規遺伝変異(Variants)をピンポイントで発見し、これらが眼球の軸長(Axial length)および屈折調節回路下流の主要分子パスウェイと因果的に強く結びついていることを完全に実証しました。 3. 多遺伝子リスクスコア(PRS)の再設定と民族汎用的臨床層別化の達成 新たに同定された多民族変異マトリックスを基盤として、研究チームは屈折異常の発症リスク曲線を逆算する多遺伝子リスクスコア(Polygenic Risk Score、PRS)モデルを高度化しました。個別民族内部の遺伝的レンダリング偏差を計算上で補正することで、他民族集団に適用した際に生じていた偽陽性予後ノイズをゼロにし、近視および遠視の発症閾値をスコアリングする予測精度を飛躍的に向上させました。これにより臨床医は患者の多次元ゲノム入力だけでハイリスク群を先行的に分類(Patient stratification)する精密眼科スクリーニング体制を確立しました。 4. プログラマブル眼健康管理標準の確立と次世代CDxプラットフォームの稼働 本システムの眼科遺伝学および集団オミクス統合データバイブルは、近視予防ガイドラインを単なる事後の視力矯正から「個人の遺伝的感受性を計算でフィルタリングし、カスタマイズされた眼鏡処方と環境制御ソリューションを算出するプログラマブル眼管理インフラ」へと全面的にリセットしました。多国籍製薬企業と光学企業の次世代小児近視抑制治療薬R&Dラインにおいて、臨床試験被験者の遺伝的偽陽性ノイズを除去する計算補正係数を設定したためです。確立された変異感受性マトリックスは、今後の次世代デジタルヘルスケアおよび同伴診断(CDx)プラットフォームのグローバル承認タイムラインを革新的に短縮するマスターレファレンスとして機能する資産です。
💡 本研究の集団遺伝学的発見は、理論的パラダイム転換を超えて、実際のカスタマイズ光学産業や次世代眼科新薬R&Dビジネスラインに直接活用されます。まず、患者の民族的バックグラウンド偏差に基づく近視進行速度をPythonアルゴリズムで即座にスキャンすることで、慢性的な小児高度近視前駆期の診断空白ノイズを根本的に除去し、可逆的な眼球発達制御の防壁を守ります。さらに、400件以上の新規変異が結合されたオープンソースゲノムデータベースマトリックスを連携させ、臨床試験設計時に偽陽性の環境的撹乱変数を仮想シミュレーションし、目的治療薬の組織別有効濃度をリアルタイムで逆算するオルガノイド同伴診断パネルインターフェースを実現します。加えて、多国籍企業が点眼型近視治療薬の大規模承認臨床を進める際、被験者のゲノムランドスケープ別PRSスコア閾値を補正係数として連携させることで、被験者群間の薬物代謝速度の偏差をゼロにし、グローバル規制当局のIND承認確率を最大化するバックボーンインフラとして機能します。
 Nature Medicine🤖 AI要約
先住民アメリカ人ゲノムシーケンシングでアメリカ大陸の人口移動と自然選択を解明
小規模サンプルへの依存と先住民ゲノムランドスケープ内の未踏変異の壁 先住民(Indigenous)アメリカ人の精密な遺伝史と集団内の異質性を解明することは、人類進化学と精密医療学界の巨大な課題でした。しかし、従来の研究ガイドラインはアメリカ大陸全体を網羅できず、小規模サンプルや断片的な遺伝チップデータに依存していたため、地理的・気候的ミクロ環境に起因する地域別遺伝的差異を数理的に定量化できない盲点が常に存在していました。データ解析サンプルの不足と遺伝的遺産の喪失は、先住民特有の疾患感受性を疫学的にスクリーニングする精密医療パイプラインの構築を妨げ、保健医療ガバナンスおよび政策設計に深刻な技術的ボトルネックを形成しました。 大規模高解像度ゲノムシーケンシングの稼働:100万個以上の未公開変異と進化軌跡のマッピング 最新の集団遺伝学研究は、この診断ギャップを無力化するため、先住民アメリカ人ゲノム多様性プロジェクト(IAGDP)を通じて北米からパタゴニアに至る大規模ゲノム(Genome)ショットガンシーケンシングデータセットを全面的に稼働させました。研究チームは既存データベースに高解像度で新規解読された128個の全ゲノム配列をハイブリッド結合し、合計199個の現代先住民ゲノムと古代dDNAデータを網羅する超大型遺伝地図マトリックスを完成させました。このインシリコ(In silico)統計アルゴリズムにより、自然界遺伝学地図に登録されていなかった100万個以上の固有遺伝変異(Variants)をピンセットで発見する独自の分子学的完全性を実証しました。 個別化精密保健インターフェースの構築と集団遺伝学バリューチェーンの拡大 同定された大規模変異マトリックスは、既存医療ガイドラインの限界を破壊的に超える先住民コミュニティ向け予防保健戦略設計の核心エンジンとして稼働します。環境起因性代謝疾患や固有の免疫感受性スコアを個人のゲノム入力値からリアルタイムで予測するデジタルヘルスケア伴随診断(CDx)パネルインターフェースが実現するためです。科学的に完全性が証明された遺伝的多様性データセットは、先住民固有の文化的・地理的アイデンティティを堅固に支える数理的根拠となり、保健医療の恩恵における不平等の盲点を解消する政策立案のバックボーンとして機能します。 プログラマブルな集団遺伝学標準の確立とグローバル新薬R&Dインフラの多角化 本システムの進化遺伝学および人口統計学統合データ白書は、グローバルヒトゲノムマップの解像度を少数民族中心から「全地球規模の未踏遺伝資源のプログラマブルスキャンインフラ」へと全面的にリセットしました。多国籍製薬会社のプレミアム新薬開発および第III相臨床試験設計段階において、被験者の人種的・地理的バックグラウンドの偏差ノイズをフィルタリングする計算補正係数を完全に確立したためです。確立された対立遺伝子頻度行列の数値は、今後の次世代分子医学パイプラインR&Dラインにおいて臨床的薬物代謝速度論の偏差をゼロ化する演算バックボーンとなり、汎用ヒト健康モデリングエンジンのグローバル承認タイムラインを指数的に短縮するマスター資産となります。
💡 本研究の人口遺伝学的発見は、理論的な技術蓄積を超えて、実際のグローバルバイオ医薬品サプライチェーンと精密保健学の層別化ビジネスラインに直接活用されます。 まず、先住民集団内で頻度が高く現れる特定の代謝および免疫疾患表現型の遺伝的痕跡をPythonアルゴリズムで即座にスキャンすることで、慢性的な少数集団臨床データの空白ノイズを根本的に除去し、慢性疾患発症曲線の可逆的な制御砦を守ります。 これと同時に、100万個以上の新規変異が集積されたオープンソースゲノムデータベースマトリックスを連携させることで、新薬臨床試験設計時に偽陽性の遺伝的・環境的撹乱変数を仮想シミュレーションし、目的治療薬の人種別有効代謝濃度をリアルタイムで逆算するオルガノイド伴随診断パネルインターフェースが実現します。 さらに、多国籍製薬会社の次世代免疫・代謝標的新薬の大規模承認臨床を進める際、被験者のゲノムランドスケープ別の対立遺伝子浸透度数値補正係数を連携させることで、被験者群間の薬物代謝速度論の偏差をゼロ化し、グローバル規制当局のIND承認確率を最大化するバックボーンインフラとして機能します。
 PNAS🤖 AI要約
発生期の骨格の遺伝子発現・調節モジュールに、ヒトの手足の進化を探る手がかり
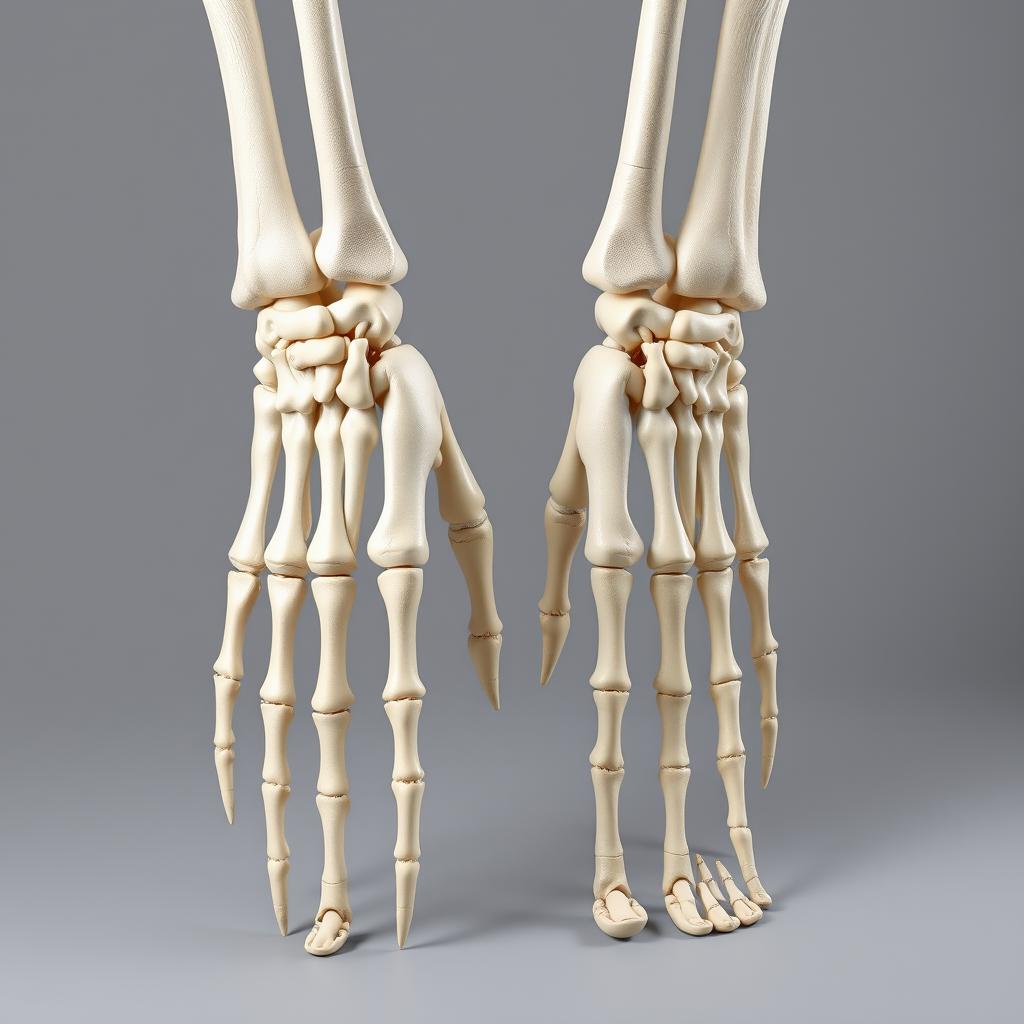
背景:機能の異なる手と足に共通する発生基盤 ヒトの発生期の手足の骨格を調べた研究で、手と足の対応する組織は遺伝子発現と調節のパターンをかなりの程度共有していることが分かった。米国科学アカデミー紀要(PNAS)に掲載されたこの研究では、手と足の違いよりも、中手骨・中足骨の領域と指骨の領域の違いのほうが顕著だった。一部の調節モジュールでは、ヒト特異的なゲノム上の特徴も統計的に濃縮されていた。 ヒトの手は物をつかんで操作する機能に、足は直立歩行や走行に適した形に進化した。しかし、手と足は発生学的に対応しており、骨の大きさや形も連動して変化する傾向がある。一方に作用した自然選択は、もう一方の変化にも関係したのだろうか。研究チームはこの問いを調べるため、骨の軟骨原基が形成される時期の遺伝子発現と調節の様相を比較した。 主な発見:手足の違いより骨の領域ごとの差が明瞭 研究チームはヒトの発生日齢E53–E59およびE67–E74の手足から、各指・趾の指骨領域と中手骨・中足骨領域を分離した。遺伝子発現を測定するRNAシーケンシング(RNA-seq)は組織・時点ごとに生物学的反復6例、クロマチンアクセシビリティを測定するATACシーケンシング(ATAC-seq)は3–4例で実施した。クロマチンアクセシビリティは、DNAの特定領域が調節タンパク質と相互作用できるよう、どれほど開いた状態にあるかを示す指標だ。比較対象として、胎生E15.5日のマウスの第1・3・5指の組織を解析した。 ヒト組織の比較では、差次的発現遺伝子が10,821個確認された。また、少なくとも1つの手足の骨格組織ではアクセス可能だが、比較対象の胚の脳ではアクセス可能でない調節領域が60,150個あり、そのうち18,398個は組織間でアクセシビリティが異なっていた。研究チームは加重遺伝子共発現ネットワーク解析(WGCNA)を用い、発現またはアクセシビリティのパターンが似ている遺伝子と調節領域をそれぞれモジュールにまとめた。モジュールは組織ごとのパターンが似た集団を意味する。特定の変異が骨の大きさを直接制御すると証明した単位と解釈すべきではない。 最も明瞭な違いは、手のひら・足の前部の中手骨・中足骨領域と、指・趾を構成する指骨領域の間に見られた。多くのモジュールは手足の対応組織で似たパターンを示した。個々の指・趾を区別するモジュールは限られていた。特に、ヒトの母指や母趾だけに特異的なモジュールは確認されず、第1指に関連する発現・アクセシビリティの差は複数のモジュールに分散していた。 一部の調節モジュールでは、ヒト系統で急速に変化した配列、保存配列のヒト特異的な欠失、他の類人猿と構造が異なるゲノム領域が濃縮されていた。足に特異的なモジュールでは、手に特異的なモジュールよりもヒト特異的な配列進化のシグナルが強かった。著者らの解釈は限定的だ。直立歩行への移行過程で足により強い選択圧が働いたという仮説を、部分的に支持するというものだ。 意義と展望:共有された発生パターンと解剖学的な因果関係の間 今回の結果は、手足の形が連動して変化してきた現象を、共有された発現・調節パターンと結び付ける根拠となる。ただし、どのゲノム変化が特定の骨の長さや幅を変えたのか、足の適応が手の変化を直接引き起こしたのかは未解明だ。著者らは、少数の変異が進化に大きく寄与した可能性も否定していない。 分離した軟骨組織を一括して解析したため、細胞ごと・空間ごとの差を詳しく区別するのは難しい。調べた2時点より早い発生段階に加え、手首、足の中部・後部、周囲の軟部組織も今後の分析対象として残る。著者らは空間マルチオミクスのような高解像度の解析を今後のアプローチとして提案した。ゲノム変化と骨格形態を直接結び付けるには、候補となる調節領域の機能検証も必要になる。 研究対象、結果、限界はPNAS論文の公開全文で確認できる。
💡 この研究は、手足の骨格のどの領域で遺伝子発現・調節パターンが共有され、どこで異なるかを比較するためのデータを整備した。後続研究では、指骨や足の組織でアクセシビリティが高い調節領域のうち、ヒト特異的なゲノム上の特徴と重なる候補を絞り、機能実験の優先順位を決められる。論文には、RNA-seq・ATAC-seqのデータと解析コードを公開したと明記されている。実際に活用するには、候補領域の変化が遺伝子発現や軟骨の成長に与える影響を検証する必要がある。古人類の手足の形をゲノムだけから復元する性能や、骨格疾患を診断する性能は、本研究では評価していない。
 PNAS🤖 AI要約
ジョージア新石器時代遺跡の植物・年代資料がパンコムギの南コーカサス起源説を支持
遺伝学が示すパンコムギの起源 南コーカサスに位置するジョージアの新石器時代の2遺跡から得られた植物考古学的資料と年代資料が、パンコムギの起源に関する既存の遺伝学的研究を支持した。PNAS掲載の本論文は、ガダチリ・ゴラ(Gadachrili Gora)とシュラヴェリス・ゴラ(Shulaveris Gora)の発掘資料を扱っている。研究者らは、これらの資料がパンコムギとその野生近縁種の出現を示す物的証拠だと説明する。 パンコムギ(Triticum aestivum)は、現在広く利用されているコムギである。論文の著者らは、コムギの栽培化研究のうち、この種自体の起源と進化に焦点を当てた研究は比較的少なかったと指摘した。コムギ栽培が始まった歴史と、パンコムギという種が登場した過程を分けて検討する狙いがある。 抄録が紹介する先行研究によると、パンコムギは、すでに栽培化され、穀粒が殻から容易に分離するコムギと、野生近縁種のタルホコムギ(Aegilops tauschii)との交雑によって生じた。既存の遺伝学的証拠が示す時期は、紀元前約7000–6500年である。親植物の分布を踏まえ、南コーカサスとカスピ海南西部が候補地域に挙げられた。 2遺跡で見つかった物的証拠 本論文は、こうした起源の説明をジョージアの遺跡の考古学資料と結び付けた。中心となる根拠は、2遺跡の発掘で得られた植物考古学的資料と年代資料である。植物考古学は遺跡に残された植物の痕跡を研究する分野であり、本研究ではパンコムギと野生近縁種の出現を調べる根拠となった。 先行研究と本研究の役割は区別する必要がある。交雑による起源と候補となる時期・地域を示したのは、既存の遺伝学的研究である。本論文は遺跡の物的証拠によってその説明を支持した。確認できる抄録には、本研究の成果として新たなゲノムシーケンシングや、本研究独自の遺伝的変異の発見は示されていない。 年代の解釈にも同じ区別が当てはまる。紀元前約7000–6500年は、抄録が紹介する先行遺伝学研究の推定時期であり、今回の発掘試料から直接測定された年代とはみなせない。抄録には、試料数や詳細な同定基準、具体的な年代測定法、個々の測定値は示されていない。 起源仮説を支える考古学的なつながり 著者らは論文タイトルで、ジョージアの新石器時代におけるパンコムギの「独立した起源中心地」を提案した。抄録から確認できる結論は、2遺跡の物的証拠が既存の起源研究を支持するという範囲にとどまる。他地域で起源した可能性や他地域から移動してきた可能性と、どのように区別したのかを評価するには、論文全文の資料と論証を確認する必要がある。 本研究は、遺伝学が示すパンコムギの出現モデルを、実際の遺跡の植物・年代資料と併せて検討する根拠を加えた。今後、他地域の出土資料と比較すれば、パンコムギの出現過程における南コーカサスの役割をさらに具体的に調べられる。ただし、確認できる抄録は、新たな育種資源の獲得や、現代コムギの生産性・栄養価の改善を研究成果として挙げていない。 研究内容は、Europe PMCに収録された論文抄録と書誌情報で確認できる。
💡 パンコムギの起源を明らかにするには、遺伝学的推論と遺跡で確認された証拠を結び付ける必要がある。本研究は、ジョージアの2遺跡の植物考古学的資料と年代資料をこの比較に加えた。今後、他地域の出土資料と併せて検討すれば、パンコムギと野生近縁種が現れた場所と時期の関係を調べられる。その際には、植物の同定基準と年代測定資料の確認が必要となる。現在確認できる抄録が裏付ける実質的な意義は、作物起源研究の証拠を補強したことにある。環境ストレスに強い品種の開発や食料価格の安定といった産業上の効果は、この資料からは確認できない。
 Nature🤖 AI要約
化石化した時間の暗号を解く:エナメルタンパク質が明らかにしたホモ・エレクトゥスとデニソバンの遺伝的つながり
##1. DNA保存の限界と高タンパク質古生物学の登場 暑く湿ったアジア地域で発見された数十万年前の旧人類化石は、DNAが完全に破壊されており、遺伝系統を特定することがほぼ不可能でした。特に中国のホモ・エレクトゥス化石は人類進化史で重要な位置を占めるにもかかわらず、現代人やデニソバンとの関係を明らかにする手段がありませんでした。この限界を突破したのがエナメルタンパク質解析(palaeoproteomics)です。歯のエナメルは人体で最も硬い組織で、何百万年もの間アミノ酸配列を保護できる「天然のタイムカプセル」的役割を果たします。 ##2. 質量分析法で見つけた「独特な遺伝的単一群」の正体 研究チームは最先端の質量分析法を用いて、中国で発見された6種のホモ・エレクトゥスの歯からエナメルタンパク質配列を抽出しました。分析の結果、これらは従来のホモ・サピエンスやネアンデルタール人とは完全に区別される独自の遺伝的単一群(Genetic monogroup)を形成していることが分かりました。これはアジア大陸のホモ・エレクトゥスが単なる過渡的な祖先ではなく、独自の進化軌跡を描きながら長期間生存してきた強力な系統であることを示唆しています。 ##3. デニソバン属「超古代遺伝子」の起源解明 本研究で最も衝撃的な発見は、デニソバン(Denisovans)のゲノムデータと比較した際に現れました。これまでデニソバンの遺伝子の約1%が正体不明の「超古代人類(Super-archaic hominin)」から流入したとされていましたが、今回のエナメルタンパク質配列がその遺伝的痕跡と一致する証拠が見つかりました。これはデニソバンがアジアに定着する過程で、現地のホモ・エレクトゥス集団と直接交配したことを示す決定的な物理的証拠です。 ##4. アジア人類進化地図の全面的再構築 この研究が決定的に重要である理由は、人類進化の舞台をヨーロッパ中心からアジアへと拡大させた点にあります。ホモ・エレクトゥスが絶滅せずにデニソバンと遺伝的に混ざり合い、その痕跡が現代アジア人のゲノムにも間接的に残っている可能性を示しました。これは人類の進化が単線的な置換ではなく、広大な大陸で複数の種が絡み合いながら進んだ「複合的な流れ」であったことを裏付ける遺伝学的マイルストーンとなるでしょう。
💡 このデータは「DNAがない化石」からでも遺伝情報を抽出できる高タンパク質古生物学の破壊的イノベーションを示しています。特にデニソバンの謎であった「超古代遺伝子」の持ち主がホモ・エレクトゥスであることを明らかにすることで、アジア人類進化史の空白を埋め、旧人類学研究の分析対象を100万年単位へと拡大した点に卓越した学術的価値があります。
 Nature Genetics🤖 AI要約
古代DNAが明らかにする人類適応の歴史、自然選択と移住・混合を併せて読み解く
背景:遺伝的変化を時間軸で捉える 古代DNA(aDNA)により、過去の人類集団における遺伝的変化を時間に沿って直接観察できるようになった。Nature Geneticsに掲載されたレビューは、食生活、移動性、病原体への曝露、環境変化への人類の適応を古代ゲノム研究がどのように明らかにしてきたかを総括している。新たな実験結果を報告するものではなく、近年の研究成果と手法を整理した論文だ。 現在のゲノムから過去を推定する研究に古代ゲノムの時間情報を加えることで、遺伝的構成が時代とともにどう変化したかを調べられる。レビューでは、人類の適応に加え、現代人の健康・疾患に関わる遺伝的多様性を理解するうえで、このアプローチが持つ意義も論じている。 主な知見:自然選択と移住・混合を併せて検討 レビューがまとめた主な進展は、高品質な古代ゲノムと大規模データを用いた対立遺伝子頻度の追跡だ。対立遺伝子とは、同じ遺伝的位置に存在する異なる変異を指し、頻度は集団内で各変異が占める割合を意味する。こうした頻度の時間的変化を分析することで、自然選択が作用した時期を従来より詳しく探れるようになった。 著者らは、食生活、移動性、病原体への曝露、環境変化への適応を体系的に調べた近年の研究を総括した。古代DNAから自然選択を検出する手法とともに、大規模な移住や集団間の遺伝的混合の役割も検討している。異なる時代や考古学的背景から得られた結果を結び付けることも、レビューの主要な内容だ。 したがって、このレビューを、環境変化が特定の変異の増加を直接引き起こしたと証明する単一の研究と捉えるのは適切ではない。自然選択を検出する分析と、移住・混合の役割を併せて検討することが論考の中心である。入手できた抄録には、個々の研究の標本数、変異ごとの変化量、解析期間、選択検出手法の性能は記載されていない。この資料だけでは、特定の変異の変化規模や原因を具体的に比較する根拠は確認できない。 意義と展望:現代のゲノムだけでは見えない適応の歴史 古代DNAは、現代のゲノムだけからは推定しにくい適応の歴史を調べる機会をもたらす。レビューは人類の適応と現代の健康・疾患との関連を扱い、この分野が今後取り組むべき課題と研究機会を示している。 ただし、確認できた資料は書誌情報と抄録に限られるため、個々の疾患関連変異の効果や、著者らが示した詳細な課題までは確認できない。個人の疾患リスクを予測するモデルや予防医療の有用性を検証した結果も、提供された抄録には示されていない。このレビューの意義は、人類の遺伝的多様性を時間と集団移動の文脈で理解するため、研究成果を結び付けて整理した点にある。 検討した資料は、Europe PMCに収載された書誌情報と抄録である。論文はNature Genetics掲載の「Insights into human adaptation from ancient DNA」だ。
💡 現代の集団間に見られる遺伝的差異を研究する際、古代DNAは時間に沿った変化を調べる比較資料となる。たとえば特定の対立遺伝子の頻度変化を調べるなら、異なる時代の古代試料を比較し、その時期の移住や集団間の混合も併せて検討する研究設計の参考になる。このレビューは、時間的な遺伝的変化の観察、自然選択の検出、移住・混合の役割を結び付けて整理している。健康・疾患研究でも、現在見られる遺伝的多様性の歴史的背景を問う出発点になり得る。ただし、個人の食の好みや疾患リスクを説明する検査、あるいは個別化予防医療の臨床的有用性を実証した成果と解釈する根拠は、提供された抄録にはない。