体内生成型BCMA CAR-T、骨髄腫の第I相試験で5人中4人に奏効、全員にグレード3以上の有害事象
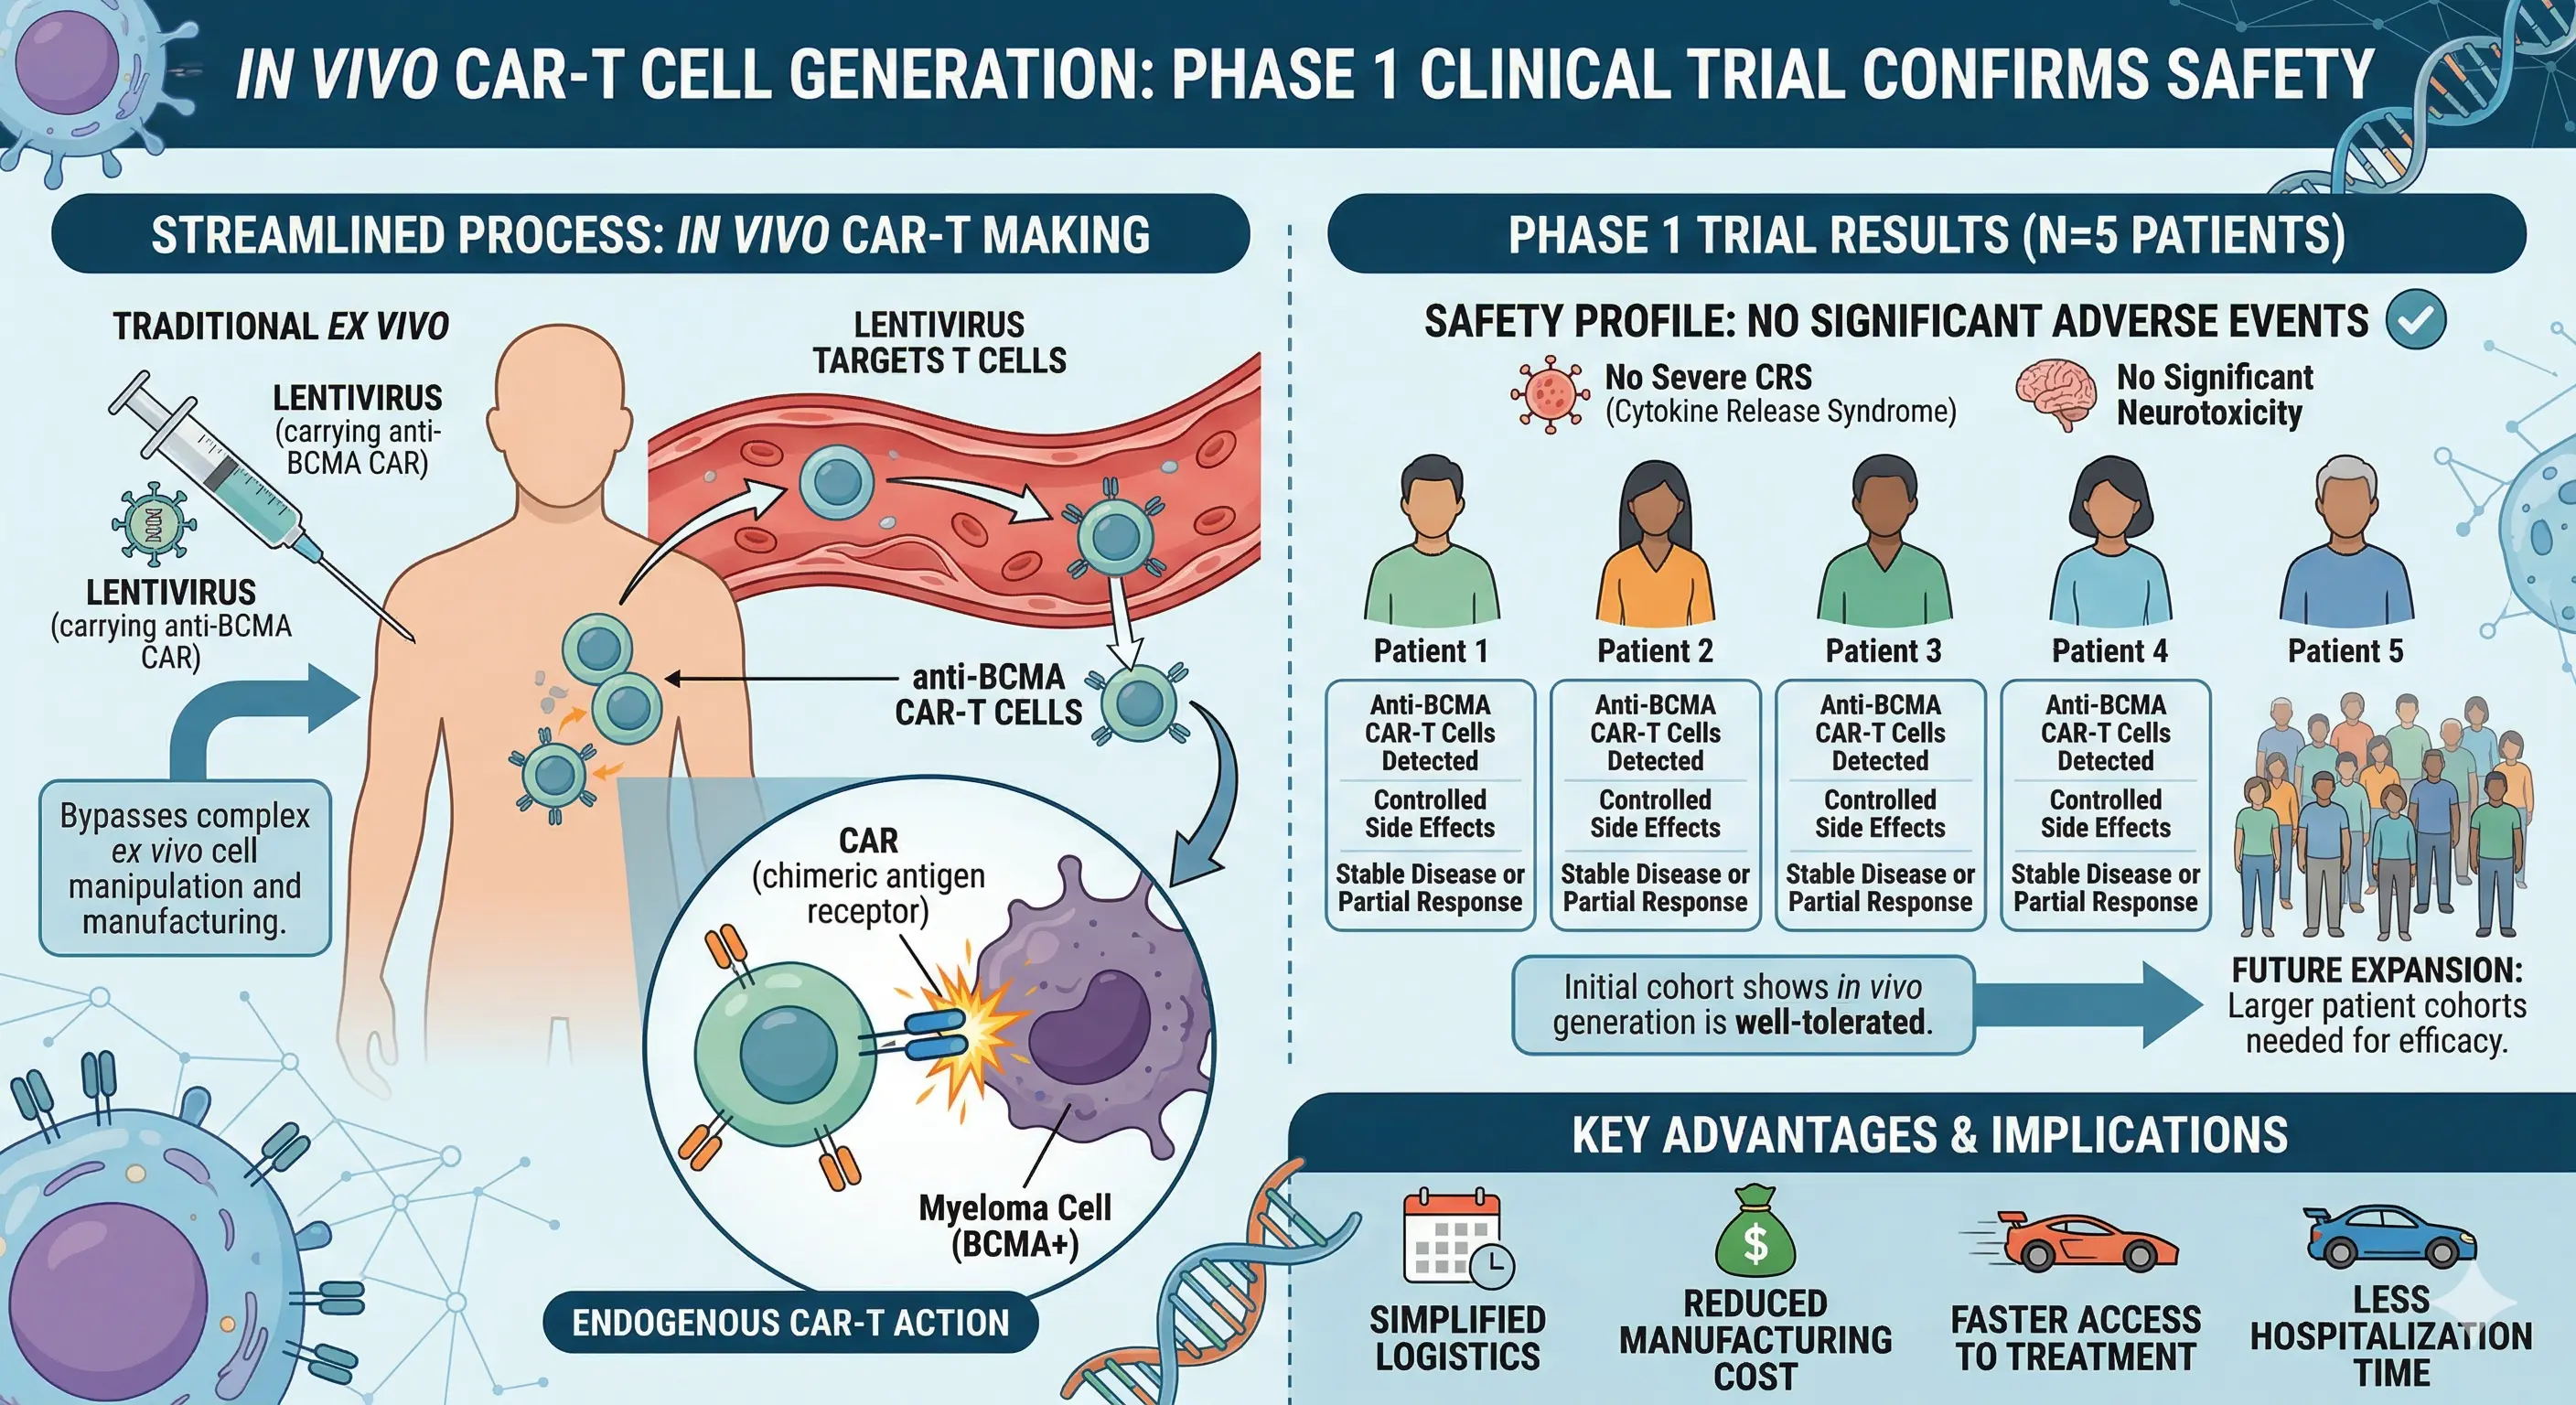
体外製造なしで確認された初期反応
患者の体内で抗BCMA CAR-T細胞を生成するアプローチは、再発・難治性多発性骨髄腫患者5人を対象とした第I相試験で、実施可能性と初期の抗骨髄腫活性を示した。4人で客観的奏効が認められた一方、5人全員にグレード3以上の有害事象が発生した。用量制限毒性は認められなかったが、重篤な副作用を伴わず安全性が確立された結果と解釈することはできない。この研究は2026年3月25日にNature Medicineに正式掲載された。
本試験では、完成したCAR-T細胞を投与する代わりに、BCMA(B細胞成熟抗原)を認識するキメラ抗原受容体(CAR)の遺伝情報を搭載したレンチウイルスベクターESO-T01を投与した。白血球アフェレーシス、体外での細胞製造、リンパ球除去化学療法を行わず、体内でCAR-T細胞を生成する方法である。
T細胞を標的とするベクターと試験デザイン
ESO-T01は、TCR/CD3複合体を標的とするナノボディと、T細胞特異的プロモーターを用いる。ベクターがT細胞を標的とし、CARの発現もT細胞に限定されるよう設計されている。公開された拡張データの説明によると、CAR-T細胞の増殖がピークに達した時点の末梢血検査では、解析した非T細胞集団のCAR陽性率はいずれも1%未満だった。ただし、これはその時点の検体での観察であり、他の組織や長期間にわたる非標的細胞への導入を否定するものではない。
本試験は対照群のない単群・非盲検の第I相試験だった。成人男性5人が連続して登録され、前治療ライン数の中央値は3だった。各患者にESO-T01を0.2 × 10⁹形質導入単位、1回静脈内投与し、追跡期間の中央値は6.0カ月だった。主要評価項目は安全性と忍容性、副次評価項目には有効性、薬物動態・薬力学などが含まれた。試験は2025年に早期終了し、追加登録はなかった。提示された抄録には終了理由が明記されていない。
抗骨髄腫活性と同時に確認された毒性
5人中4人で客観的奏効が認められ、そのうち3人は厳格な完全奏効に達した。評価可能な奏効例4人全員で、投与後60日までに検出感度10⁻⁵で微小残存病変(MRD)陰性が確認された。これは当該検査の検出限界内で残存病変が検出されなかったことを意味し、治癒や長期寛解を証明する結果ではない。
安全性評価では用量制限毒性は認められなかったが、全員にグレード3以上の有害事象が発生した。サイトカイン放出症候群(CRS)は4人に認められ、3人がグレード3、1人がグレード2だった。CRSはコルチコステロイド、トシリズマブ、または支持療法で管理された。頻度の高い毒性は一過性の血球減少と可逆的な肝酵素上昇で、3人にグレード2の感染症が発生した。
1人はグレード1の免疫エフェクター細胞関連神経毒性を経験し、その後死亡した。抄録では、死因は髄外病変に関連する脊髄圧迫と記載されている。拡張データの説明によると、投与19日後に死亡し、持続的な臨床的寛解は得られなかった。神経毒性と死亡が同じ患者で観察されたという事実だけから、神経毒性を死因と判断することはできない。
製造簡素化の可能性と、今後必要な検証
研究者らは、免疫遮蔽型ベクターを用いた体内CAR-T細胞生成の実施可能性と安全性に関する予備的根拠として結果を解釈した。しかし、対象は5人のみで全員が男性、対照群はなく、追跡期間も限られている。従来のCAR-T療法より安全または有効か、奏効がどれほど持続するか、実際の治療アクセスが改善するかは確認されていない。細胞製造工程を省略できる可能性とともに、観察された毒性を管理する臨床上の負担も評価する必要がある。
研究デザインと結果は、Nature Medicine原著論文の公開抄録および拡張データの説明で確認できる。
Nature Medicine, Published online: 25 March 2026; doi:10.1038/s41591-026-04244-6体内でanti-BCMA CAR-T細胞をレントバイラル投与によって生成することが可能であり、再発または難治性の多発性骨髄腫を有する5名の患者において、用量制限的な毒性を引き起こさなかった。
本研究の意義は、CAR-T細胞を体外で製造せず、患者の体内で生成する方法によって初期の抗骨髄腫反応が観察された点にある。白血球採取、体外製造、リンパ球除去化学療法を省く臨床経路を実際の患者で評価したことは、今後の開発の出発点となる。ただし、製造工程の削減は治療負担や費用の低下、アクセス向上を証明するものではない。全員にグレード3以上の有害事象が発生したため、毒性管理に必要な医療資源も評価すべきである。より多様な患者を対象に十分な追跡期間を確保し、奏効の持続性、長期安全性、体内導入の特異性、既存治療と比べた利点を検証する必要がある。